
Co je autoimunitní onemocnění ledvin?
Mar 15, 2022
Kontakt: Audrey Hu Whatsapp/hp: 0086 13880143964 E-mail:audrey.hu@wecistanche.com
Autoimunitní onemocnění ledvin
Mårten Segelmark, Thomas Hellmark ⁎
ABSTRAKTNÍ
Druhá nejčastější příčina chronickýchledvinovéselhání je glomerulonefritida, což je souhrnný termín používaný pro řadu onemocnění se společným jmenovatelem histologickéledvinovézánět vycházející z glomerulárního chomáče. Zda by všechny formy glomerulonefritidy měly být považovány za autoimunitní onemocnění, je diskutabilní, ale u všech jsou důležité imunitní mechanismy. Tento přehled se zaměřuje na čtyři relativně dobře vymezené formy primární glomerulonefritidy: Goodpasture's nebo anti-GBM disease,IgAzánět ledvinmembranózní nefropatie a membranoproliferativní glomerulonefritida. Autoprotilátky jsou namířeny buď na molekuly v glomerulech, jako je bazální membrána glomerulů u onemocnění anti-GBM, a na podocyty u membranózní glomerulonefritidy, nebo na složky imunitního systému, jako je C3 konvertáza u membranoproliferativní glomerulonefritidy a IgA u IgA nefritidy . Rozdíly v diagnostických postupech a kontroverze klasifikace zatemňují srovnávací epidemiologické studie, ale zdá se, že mezi jednotlivými zeměmi existují obrovské rozdíly mezi mírami výskytu a v průběhu času se zdá, že záleží na genetických faktorech i infekcích, ale stále chybí silné indikace pro roli jiných faktorů životního prostředí. .
Klíčová slova
Anti-GBM onemocnění,IgA nefritida, Membranóznínefropatie, Membranoproliferativní glomerulonefritida

Cistanche zabránit ledvinchoroba
Úvod
Imunitní systém se podílí na mnoha typechledvinovéchoroba, ale neexistuje žádná všeobecně uznávaná definice termínu autoimunitní onemocnění ledvin. Celosvětově je dnes nejčastější příčinou selhání ledvin diabetes mellitus a minimálně u diabetu I. typu je původ považován za autoimunitní. Theledvinovépoškození u diabetické nefropatie však není způsobeno autoimunitou a diabetes 1. typu je popsán v kapitole 24 tohoto vydání. Druhá nejčastější příčinachronickýledvinovéselháníje glomerulonefritida, což je zase souhrnný termín používaný pro značný počet onemocnění se společným jmenovatelem histologickéledvinovézánětvycházející z glomerulárního chomáče. Zda by všechny formy glomerulonefritidy měly být považovány za autoimunitní onemocnění, je diskutabilní, ale u všech jsou důležité imunitní mechanismy. Imunitní mechanismy se také podílejí na patogenezi několika forem tubulointersticiálních onemocnění, zde je však autoimunita ve většině případů považována za méně důležitou. V důsledku toho se tento přehled zaměříme na glomerulární onemocnění
Glomerulonefritida se obvykle dělí na primární a sekundární formu. Sekundární glomerulonefritidu lze pozorovat u systémových zánětlivých onemocnění, jako je vaskulitida malých cév (viz kapitola 20 v tomto čísle) a systémový lupus erythematodes (viz kapitola 14 v tomto čísle), u infekčních onemocnění (malárie, HIV, hepatitida atd.) a u zhoubných nádorů. Klasifikace primární glomerulonefritidy je diskutabilní a matoucí. Hlavní příčinou nejasností je špatná korelace mezi histologickými a klinickými nálezy, což způsobuje značné překrývání mezi onemocněními definovanými klinickými znaky a onemocněními definovanými histologickými znaky. S ohledem na to jsme se rozhodli zaměřit tento přehled a čtyři relativně dobře popsané formy primární glomerulonefritidy, všechny s histologickými definicemi, které jsou široce akceptovány: Goodpastureova choroba (GP), Goodpasture's disease,IgAzánět ledvin(IGAN), membranózní nefropatie (MN) a membranoproliferativní glomerulonefritida (MPGN).

Cistanche zabránit ledvinselhání
2. Obecné aspekty glomerulonefritidy
2.1. Klinické nálezy a diagnostika
Klinickými znaky glomerulonefritidy jsou hematurie, proteinurie, močové odlitky a snížená glomerulární filtrace (GFR). Přítomnost a závažnost každého z těchto příznaků se značně liší mezi kategoriemi onemocnění i mezi jednotlivými pacienty. U klinických syndromů je však běžné spojovat různé kombinace těchto charakteristických znaků, seznam šesti běžně používaných termínů pro syndromy glomerulonefritidy je uveden v tabulce 1. Mezi histologickými nálezy a klinickými příznaky existuje korelace, ale tato korelace není dostatečně dobrá umožnit diagnostiku bez aledvinovébiopsie. Přímý důsledek ústřední roleledvinovébiopsie spočívá v tom, že indikace a kontraindikace pro tento postup mají obrovský vliv na počet jedinců, kteří obdrží diagnózu glomerulonefritidy. To rozostřuje obrázek pro každého, kdo se zajímá o genetický nebo environmentální vliv na glomerulární onemocnění.

2.2. Renální biopsie
RenálníRegistry biopsií jsou hlavním zdrojem informací při pokusu analyzovat rozdíly v epidemiologii glomerulárních onemocnění, ale je třeba vzít v úvahu několik upozornění. Biopsie jehlou je invazivní výkon, který je doprovázen malým, ale potenciálním rizikem velkého krvácení. Aledvinovébiopsie je oprávněná pouze v případě, že získané informace mohou změnit lékařskou péči o jednotlivého pacienta. Když jsou zaváděny nové terapie, ovlivní to diagnostické postupy. Renální biopsie se u ambulantních pacientů provádějí jen zřídka a služba renální patologie je obvykle omezena na terciární referenční centra a univerzitní kliniky. Socioekonomické faktory ovlivňují pravděpodobnost získání přístupu k biopsiím v případě potřeby, což omezuje možnost studovat vliv těchto faktorů na výskyt glomerulonefritidy.
Věk pacienta má zásadní vliv na rozhodnutí o provedení biopsie [1]. Procento pacientů, kteří jsou v době biopsie starší, se mezi centry a v čase značně liší. Ve studii založené na čínském registru se procento pacientů N60 let s primárním glomerulárním onemocněním zvýšilo z 0 procent v roce 1993 na 9 procent v roce 2007 [2,3]. V Srbsku v období 1987–2006 bylo pouze 8,5 procenta z 1626 pacientů v době biopsie starších 60 let [4], zatímco ve Španělsku bylo 26 procent dospělých pacientů starších 65 let [5].
Přetrvávající abnormality moči (UA) jsou běžné a průzkumy ukazují, že hematurie a/nebo proteinurie nízkého stupně se vyskytují u 2–5 procent populace. Pouze malá část těchto jedinců nakonec postoupí dokoncová fázeledvinovéchorobaa biopsie není obecně indikována [6,7]. Mezi zeměmi však existují značné rozdíly, v regionu Limburg v Nizozemsku bylo 46 procent biopsií provedeno s UA jako indikací [6], zatímco v Srbsku [4] a Číně [3] byla odpovídající čísla 29 procent a 16 procent. U jiných indikací, jako je nefrotický syndrom u mladých dospělých, lze předpokládat menší rozdíly v klinické praxi mezi nemocnicemi a regiony. Při srovnávání incidence mezi zeměmi je tedy spolehlivější porovnávat podíl pacientů s určitou diagnózou s nefrotickým syndromem než porovnávat podíl pacientů v celkovém registru s touto diagnózou.
Kromě toho,ledvinovébiopsie se obvykle vyšetřují nejen světelnou mikroskopií, ale také imunofluorescencí (IF) a elektronovou mikroskopií (EM). I když je IF u některých diagnóz bezpodmínečně nutná, v některých sériích nejsou tomuto vyšetření podrobeny všechny biopsie [4], zatímco v jiných sériích jsou takové vzorky považovány za nedostatečné a nezapočítávají se. Podobným způsobem některé diagnózy, jako je onemocnění tenké bazální membrány, nelze provést bez EM.
Renálníbiopsie se nepovažuje za indikovanou, pokud lze diagnózu stanovit s přiměřenou jistotou bez histologie. To je případ akutní tubulární nekrózy při akutním selhání ledvin, onemocnění s minimálními změnami u malých dětí s nefrotickým syndromem a diabetickénefropatieu pacientů s diabetes mellitus a chronickou proteinuriíledvinovéselhání. V takových případech většina nefrologů objednává biopsii jehlou pouze v případě, že existují nekonzistentní příznaky. Existují však obrovské rozdíly v tom, jaký důraz klást na různé známky nekonzistence.
3. Anti-GBM onemocnění
3.1. Hlavní klinické nálezy
Goodpastureova choroba, známá také jako anti-GBM choroba, je vzácné autoimunitní onemocnění. U pacientů se vyvinou autoprotilátky proti nekolagenní doméně 1 3. řetězce kolagenu typu IV (3(IV) NC1), což vede ke glomerulonefritidě a plicnímu krvácení [8]. U pacientů dochází k rychlé progresi kledvinovéselhání a smrt, pokud není nemoc rozpoznána a léčena včas.
Typickým projevem je reno-pulmonální syndrom, tj. kombinaceledvinovéa plicní insuficience. Bylo však popsáno mnoho dalších typů prezentací. V některých sériích se více než 50 procent pacientů vyskytuje pouze sledvinovézapojení [9]. Prakticky všichni mají mikrohematurii, mnozí mají makrohematurii a rychle progredujíledvinovénedostatečnost je běžná. Někdy je progrese explozivní a vede k anurii během několika dní, zatímco v menšině případů dochází k protrahovanému průběhu, kdyledvinovéfunkce je zachována několik měsíců. Současné příznaky u pacientů s postižením plic jsou hemoptýza, námahová dušnost, kašel a únava. Krvácení se vyskytuje hlavně v alveolárních prostorech a může vést k výrazné anémii z nedostatku železa nebo námahové dušnosti i při absenci hemoptýzy. Ve vzácných případech mají pacienti projevy onemocnění, které jsou omezeny na plíce
3.2. Histologie a patogeneze
Světelná mikroskopie typicky odhalí obecně rozšířenou tvorbu srpku. Procento glomerulů vykazujících srpky často přesahuje 80 procent a procento obvykle koreluje sledvinovéfunkce i výsledek po léčbě. Typickým nálezem nepřímé imunofluorescenční mikroskopie je lineární barvení IgG podél GBM, často doprovázené depozicí C3. Někdy jsou pozorovány i jiné vzory barvení, zejména v mírných případech se zachovanýmiledvinovéfunkce i u těžce poškozených glomerulů.
Bylo popsáno mnoho zvířecích modelů, které ukazují patogenní úlohu anti-GBM protilátek. V klasickém experimentu se u primátů vyvinula glomerulonefritida po injekci autoprotilátek eluovaných z ledvin nefrektomovaného pacienta trpícího onemocněním anti-GBM [10]. Byly také popsány dočasné vztahy mezi relapsem a opětovným výskytem autoprotilátek. Ukázalo se, že titr cirkulujících anti-GBM protilátek, měřený metodou ELISA, má prognostický význam [11]. Pacienti mají polyklonální imunitní odpověď a vytvářejí autoprotilátky proti různým částem antigenu [12]. Byly identifikovány dva hlavní epitopy [13], ale pouze protilátky proti jednomu odrážejí toxicitu protilátek [12]. Tento epitop se nachází v blízkosti trojšroubovicového spojení. Epitop je kryptotop a dostupnost pro antiGBM protilátky je normálně omezená. Nedávno se ukázalo, že kryptické vlastnosti jsou způsobeny zesíťováním hexameru NC1 kolagenu typu IV [14]. Existují důkazy pro T-buněčnou složku v anti-GBM onemocnění. Distribuce podtříd autoprotilátek IgG je kompatibilní s reakcí na proteinový antigen zprostředkovanou T-buňkami. Mononukleární intersticiální buněčný infiltrát je vždy pozorován u lidského anti-GBM onemocnění, sestávajícího hlavně z CD4 plus buněk. Zvířecí modely naznačují roli autoreaktivních T-buněk a imunizace krátkým peptidem, tj. T-buněčným epitopem, může vyvolat floridní glomerulonefritidu bez měřitelných hladin anti-GBM protilátek [15].
3.3. Geoepidemiologie
Publikované série pacientů pocházejí z Nového Zélandu, Austrálie, Spojeného království, USA, Číny a Skandinávie a odhadované frekvence se pohybují od 0,5 do 1 případu na milion obyvatel za rok. Nebyly nalezeny žádné velké rozdíly mezi asijskou a kavkazskou populací, jak je vidět u mnoha jiných onemocnění. Existují dva vrcholy výskytu závislé na věku, ve třetí a v sedmé dekádě. Onemocnění je před pubertou neobvyklé a poměr mužů a žen je přibližně stejný [9,16,17].
Genetické studie odhalily existenci silného spojení mezi antiGBM onemocněním a HLA-DRB1*1501 a DRB1*1502. Většina zpráv pochází z kavkazské populace, kde se DRB1-15 antigen nachází u 70–80 procent pacientů, ve srovnání s 20–30 procenty kontrolních osob. Je zjištěna negativní vazba na HLA-DR7 a DR1, působí tedy protektivně [16].
3.4. Environmentální činitelé
Bylo učiněno několik pokusů najít souvislost s virovými infekcemi, ale byly publikovány pouze neoficiální kazuistiky. Některé zprávy popisují vývoj anti-GBM onemocnění po léčbě litotrypsíledvinovékamenů, ale tato asociace nebyla ve větší studii potvrzena [18]. Expozice chemickým činidlům, jako jsou organická rozpouštědla a cigaretový kouř, byla rovněž navržena jako implikovaná [19]. Neexistuje však žádný důkaz, že některý z těchto faktorů může sám vyvolat onemocnění, i když je pravděpodobné, že všechny z nich mohou proměnit probíhající subakutní onemocnění v akutní. Omezené rozpoznávání epitopu je kompatibilní s potenciální rolí pro molekulární mimikry nebo autoimunizaci fragmenty antigenu. Existují zprávy, že faktory prostředí, jako je cigaretový kouř nebo jiné vdechované výpary, mohou predisponovat k plicním projevům onemocnění [19].
4. IgA-nefritida
4.1. Hlavní klinické nálezy
IgAzánět ledvinbyl původně popsán jako rekurentní makroskopickýhematurie a mesangio proliferativní glomerulonefritida s IgAložiska v mesangiální oblasti. Bylo považováno za benigní onemocněnívyskytující se přednostně u mladých mužů. Později se ukázalo, že ačást pacientů progredovala do konečného stadialedvinovénemoc, aže někteří pacienti měli progresivní onemocnění bez epizodmakroskopická hematurie [20]. Proběhly i další prezentacepopsané jako nefrotický syndrom (12 procent) a akutníledvinovéselhání
(9 procent) [21].
4.2. Histologie a patogeneze
Určujícím znakem jsou depozice IgA v mezangiu. IgA je často doprovázen C3 a v menší míře IgG a C4. Stupeň hypercelularity se liší, ale obvykle se jedná o zvýšení počtu buněk v mezangiální oblasti i o zvýšení mezangiální matrix. Většina uložených IgA je z podtřídy IgA1 a mnoho pacientů má také vysoké cirkulující množství této podtřídy. Existuje pravděpodobně mnoho důvodů, proč se IgA1 může vázat a ukládat v glomerulech, protože k tomu dochází jako sekundární jev u mnoha různých stavů, včetně jaterní cirhózy, HIV a dermatitis herpetiformis [22]. V primární IGAN(IgA nefritida)chemické výzkumy odhalily, že molekuly IgA1 od pacientů se liší ve svém glykosylačním vzoru ve srovnání s IgA1 od zdravých subjektů [20]. Krátké O-vázané glykany v pantové oblasti postrádají terminální zbytky, které by mohly snížit jaterní clearance a spustit tvorbu IgG anti-IgA autoprotilátek a tvorbu imunitních komplexů [23]. Je možné, že tvorba IgG anti-IgA protilátek je nezbytná k vyvolání dostatečného zánětu, aby proces onemocnění vedl k trvalémuledvinovéselhání.
4.3. Geoepidemiologie
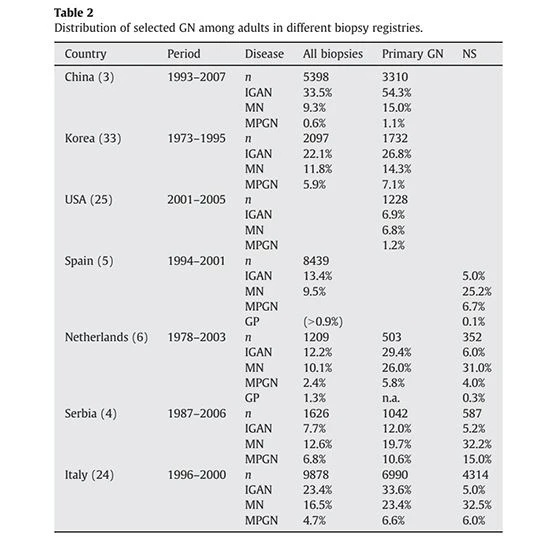
IgAnefropatieje celosvětově nejběžnější formou primární GN, ale zdá se, že je dominantnější v Asii ve srovnání s Evropou a Severní Amerikou [22]. Ve studii registru z Číny citované v tabulce 2, IGAN(IgA nefritida)tvořily více než polovinu případů biopsií prokázané GN [3]. IGAN(IgA nefritida)je v Evropě podstatně méně častý, ale údaje kolem 30 procent biopsií od pacientů s primární GN jsou v posledních zprávách běžné [6,24]. V USA jsou obvykle uváděny podstatně nižší údaje, ale nedávná studie zjistila u mladých dospělých údaj 14,2 procenta [25]. Etnická příslušnost má velký vliv na prevalenci IGAN(IgA nefritida)v USA je toto onemocnění vzácné mezi Afroameričany, ale zdá se, že je častější u Asiatů a bělochů [25]. To naznačuje, že genetické faktory jsou důležité, ale hlavní role alotypů MHC a IgA2 byla vyloučena [26]. Několik rodinných shluků IGAN(IgA nefritida)byly popsány, ale analýza genetických vazeb ukázala na různé genové lokusy u různých příbuzných [23]. IGAN(IgA nefritida)je častější u mužů než u žen, poměry se v různých zprávách pohybují mezi 1,8:1 [25] a 1,14:1 [3].
4.4. Environmentální činitelé
Existuje silná korelace mezi exacerbacemi GN a infekcemi, zejména infekcemi horních cest dýchacích. Tato korelace naznačuje, že patogeny respiračního traktu mohou mít etiologickou roli v tomto onemocnění, ale to není zdaleka prokázáno. Přes mnoho pokusů nebyl jako hlavní viník označen jediný mikroorganismus. Aby se snížila zátěž respiračními patogeny, byla vyzkoušena a obhajována tonzilektomie [27].
Bylo podezření na nežádoucí reakci na potravinové antigeny. Na podporu této představy bylo prokázáno, že existuje korelace mezi celiakií a IGAN(IgA nefritida)existuje [28]. Existují zprávy o zlepšení po dietních změnách, jako je vyloučení lepku. Vyšší četnost u mužů lze vysvětlit genetickými nebo hormonálními faktory, ale je také slučitelná s předpokladem, že určitou roli hrají průmyslové expozice. Existují také zprávy o souvislosti mezi expozicí organickým rozpouštědlům a přinejmenším rychlostí progrese IGAN(IgA nefritida) [29]
5. Membranózní nefropatie
5.1. Hlavní klinické nálezy
Naprostá většina pacientů s diagnózou MN má nefrotický syndrom (NS). To je zřejmé z tabulky 1 a v italském registru bylo u 86 procent pacientů s MN provedena biopsie kvůli NS [24]. MN se někdy může vyskytnout sekundárně k jiným chorobným procesům, jako jsou infekce a rakovina, a může se vyvinout jako komplikace některých léků [30]. Idiopatický MN tvoří přibližně 2/3 všech MN, alespoň v industrializovaném světě. Většina pacientů má normální stavledvinovéfunkce v době diagnózy, ale u pacientů s přetrvávající nefrózou u značného počtu progreduje do konečného stadia renálního onemocnění.
5.2. Histologie a patogeneze
Klíčovým patologickým znakem je ukládání imunitních komplexů na močové straně bazální membrány glomerulů. Tato ložiska mohou být pozorována přímo světelným mikroskopem jako malé hroty při použití stříbrných skvrn, ale lépe je lze zobrazit pomocí EM nebo IF. The
typickým nálezem IF u idiopatické MN je hrubé granulární zbarvení IgG, které jej odlišuje od membránové varianty lupusové nefritidy, kde jsou typicky přítomny všechny třídy imunoglobulinů. Zvířecí model MN, nazývaný Heymanova nefritida, byl vyvinut před více než 50 lety [31]. Tento model je řízen autoprotilátkami proti tubulárním epiteliálním buňkám. Pátrání po patogenních autoprotilátkách v lidské MN bylo po dlouhou dobu neplodné, ale nedávno byly publikovány přesvědčivé důkazy poukazující na přítomnost autoprotilátek namířených proti podocytárnímu antigenu zvanému fosfolipázový A2 receptor [32].
5.3. Geoepidemiologie
Prevalence MN sekundární k infekci se liší v souladu s epidemiologií infekcí. V zemích, kde jsou hepatitida B a malárie endemické, je sekundární MN hlavní příčinou NS u dětí a mladých dospělých [30]. U idiopatické MN nejsou mezi zeměmi žádné jasné rozdíly ve výskytu, jak ukazuje tabulka 2, MN tvoří 12 až 23 procent pacientů s primární GN. Většinu variací lze vysvětlit odlišnou kombinací případů mezi UA a NS. Roční míry výskytu se pohybují v rozmezí 1 na 100000 obyvatel za rok. Většina zpráv uvádí převahu mužů s poměrem, který se pohybuje mezi 1,3:1 [3] a 2,2:1 [33].
5.4. Environmentální činitelé
Je jasné, že exogenní chemikálie mohou indukovat MN. O dvou antirevmatických léčivech, solích zlata a penicilaminu, je dobře známo, že jsou spojeny s MN jako vedlejším účinkem. Není známo, do jaké míry je idiopatická MN způsobena pracovními expozicemi.
6. Membranoproliferativní glomerulonefritida
6.1. Hlavní klinické nálezy
MPGN není diagnostickou značkou pro jedno onemocnění, ale spíše popisem vzoru glomerulárních reakcí na různé příčiny, tj. infekce, aktivace komplementu u systémových onemocnění, mutace komponent systému komplementu a tvorba autoprotilátek. Nejčastěji postihuje mladé dospělé a děti, přičemž 50 procent je primární a druhá polovina sekundární v důsledku infekcí, kryoglobulinémie nebo systémového autoimunitního onemocnění [34]. MPGN se typicky projevuje proteinurií, hematurií, akutním nefritickým nebo nefrotickým syndromem. Pacienti s MPGN mají špatnou prognózu a mnoho z nich postupuje do konečného stadialedvinovéselhání již v dětství. Nejčastějšími klinickými příznaky MPGN jsou nefrotický syndrom (35 procent), nefrotický syndrom (17 procent) nebo velká hematurie [35]. Negativní prediktory výsledku jsou procento srpků, narušenéledvinovéfunkce, hypertenze a proteinurie nefrotického rozsahu.
Diagnóza je založena na biopsiích ledvin (viz níže), ale sérologickými charakteristikami jsou nízké hladiny komplementových faktorů C1q, C3 a C4 a někdy i přítomnost nefritického faktoru (C3Nef).
6.2. Histologie a patogeneze
Na základě histologických nálezů byly popsány tři odlišné typy primárních MPGN, MPGN I, II a III. Vlastnosti světelné mikroskopie a klinický obraz jsou u všech tří typů MPGN podobné. Morfologické změny pozorované ve světelné mikroskopii jsou typicky hypercelulární glomeruly s proliferací endoteliálních a mezangiálních buněk vedoucí k lobulárnímu aspektu kapilárního chomáče. V posledních letech bylo zjištěno, že poruchy komplementového systému a jeho regulačních faktorů jsou důležité v patogenezi [36]. Typy I (MPGN I) a III (MPGN III) jsou varianty onemocnění zprostředkovaných imunokomplexy a vyznačují se trvale nízkými hladinami C3 v séru a přibližně ve 30 procentech případů přítomností C3NeF. Mezi další poruchy systému komplementu patří dysfunkce nebo nedostatky faktoru H, dysfunkční molekuly C3 a snížené hladiny faktoru B.
Typ II (MPGN II), také známý jako onemocnění s hustými depozity (DDD), nemá žádnou známou souvislost s imunitními komplexy, ale je způsoben dysregulací alternativní dráhy komplementu buď prostřednictvím přítomnosti C3NeF nebo defekty regulačních proteinů, např. Faktor H. U MPGN II je často pozorována hypokomplementémie s nízkými hladinami C3 v tekuté fázi, ale normálními hladinami C1q a C4. EM analýza prokazuje přítomnost elektron-denzních depozit podél glomerulární bazální membrány, což je diagnostický znak pro MPGN II. IF ukazuje ukládání proteinů komplementu, včetně C3, properdinu a terminálních komponent komplementu, a obecně nepřítomnost IgG [37]. MPGN II charakteristicky postupuje do koncové fázeledvinovéselhání a míra recidivy u transplantací ledvin se také blíží 100 procentům [38]. C3NeF je autoprotilátka nalezená v 80 procentech případů a představuje hlavní faktor autoimunitní patogeneze. C3NeF je namířen proti C3 konvertáze C3bBb, jednomu z ohniskových bodů aktivace komplementu. Tento C3-konvertující enzym štěpí a aktivuje C3 a má krátký poločas. C3NeF prodlužuje poločas konvertázy a činí enzym méně citlivý na inaktivaci zprostředkovanou faktorem H a faktorem I [39]. Zvýšená aktivita C3 konvertázy má za následek zvýšenou tvorbu C3b a C3a a spotřebu C3, což vede k nízkým hladinám C3 a faktoru B v plazmě. C3NeF představuje heterogenní skupinu IgG a IgM protilátek a v některých případech může být funkce také závislá na properdinu.
MPGN III vykazuje podobný vzorec jako v MPGNII na imunofluorescenci a imunohistologii s tou výjimkou, že se vyskytují také depozita subepiteliálních imunitních komplexů. Při elektronové mikroskopii je však obvykle patrné výraznější zkreslení GBM masivním množstvím elektronově hustých usazenin na obou stranách GBM a tento aspekt se jasně liší od nálezů u ostatních typů MPGN [40]. Typ III MPGN je vzácný (přibližně 15 procent všech MPGN) a souvisí s C3 a properdinem a vždy také s ukládáním imunitního komplexu a C1q většinou ze sekundárních příčin (např. hepatitida B a C).
6.3. Geoepidemiologie
Údaje z registrů biopsie ledvin ukazují, že MPGN je nejběžnějším typem GN ve východní Evropě, Africe a částech Asie s prevalencí až 30 procent [35]. V západní Evropě se prevalence MPGN pohybuje kolem 6 procent pacientů s biopsií prokázanou GN [6,24] s výrazným poklesem prevalence za poslední desetiletí pravděpodobně díky lepšímu terapeutickému managementu základních onemocnění. Ve zprávě z Číny představoval MPGN pouze asi 1 procento primární GN [3] a v nedávné retrospektivní studii v USA u 1228 biopsií ledvin od pacientů s primární GN procento 1,2 procenta u dospělých a 0,2 procenta u u mladých dospělých (20–39 let) byl nalezen MPGN [25]. Jiná americká studie uvádí míru incidence MPGN přizpůsobenou věku a pohlaví 0,1–0,6 na 100.000 obyvatel mezi lety 1974 a 2003 [21].
6.4. Environmentální činitelé
MPGN lze rozdělit na stavy se smíšenou kryoglobulinémií nebo bez ní. MPGN s kryoglobulinémií se pravděpodobně vyvine ve spojení s infekcemi hepatitidy C (70–90 procent pacientů) nebo jinými infekcemi, tj. bakteriální endokarditidou nebo hepatitidou B. Je také spojena se systémovými cévními onemocněními, tj. SLE nebo v situacích malignit. MPGN bez kryoglobulinémie je spojena s dalšími bakteriálními infekcemi, tj. endokarditidou nebo abscesem, infikovaným ventrikulo shuntem nebo virovými infekcemi, tj. HBV, HCV, HGV, HIV a Hantaviry. Může být také nalezena společně s dalšími onemocněními, jako je SLE, hypokomplementemická vaskulitida a malignity. Dalšími běžnými důvody jsou dědičné a získané nedostatky komplementu.
7. Shrnutí
Autoprotilátky třídy IgG lze nalézt u několika forem primární glomerulonefritidy a zdá se, že mají prvořadý význam pro patogenezi, což opravňuje tato onemocnění k tomu, aby byla považována za onemocnění autoimunitního původu. Autoprotilátky jsou zaměřeny buď na molekuly v glomerulárním chomáču, jako je GBM u GP a na podocyty u MN, nebo na složky imunitního systému, jako je C3 konvertáza u MPGN a IgA u IgAN(IgA nefritida). Rozdíly v diagnostických postupech a kontroverze klasifikace zatemňují srovnávací epidemiologické studie, ale zdá se, že mezi jednotlivými zeměmi existují obrovské rozdíly mezi mírami výskytu a v průběhu času se zdá, že záleží na genetických faktorech i infekcích, ale stále chybí silné indikace pro roli jiných faktorů životního prostředí. .
Vzkazy s sebou domů
• Autoprotilátky jsou důležité v patogenezi glomerulonefritidy.
• U onemocnění MN a anti-GBM jsou autoprotilátky namířeny proti složkám v ledvině.
• V MPGN a IGAN(IgA nefritida)autoprotilátky se nacházejí proti složkám imunitního systému, tj. komplementu a molekulám Ig.
• Různé indikace pro odběr biopsie v různých zemích znesnadňují srovnání výsledků z různých zemí.
• Epidemiologická čísla vypočítaná ze studií založených na biopsii jsou velmi podobná při srovnání Evropy a Číny, ale velmi se liší od studií provedených v USA.
Z: 'Autoimunitní onemocnění ledvinMårten Segelmark, Thomas Hellmark ⁎
---Autoimmunity Reviews 9 (2010) A366–A371 DOI:10.1016/j.autrev.2009.11.007
Reference
[1] Haas M, Spargo BH, Wit EJ, Meehan SM. Etiologie a výsledek akutníledvinovéinsuficience u starších dospělých: aledvinovébioptická studie 259 případů. Am J Kidney Dis 2000;35(3):433–47.
[2] Wang HL, Chen SJ, Zhang LN, Zhi LM, Dong DC, Chen QR a kol. Stanovení antigenu souvisejícího s faktorem VIII u glomerulárního onemocnění. Chin Med J (Engl) 1983;96(2):117–20.
[3] Zhou FD, Zhao MH, Zou WZ, Liu G, Wang H. Měnící se spektrum primárních glomerulárních onemocnění během 15 let: průzkum 3331 pacientů v jediném čínském centru. Transplantace nefrolových čísel 2009;24(3):870–6.
[4] Naumovič R, Pavlovič S, Stojkovič D, Bašta-Jovanovič G, Nesic V.Renálníbioptický registr z jediného centra v Srbsku: 20 let zkušeností. Transplantace nefrolových čísel 2009;24 (3):877–85.
[5] Rivera F, Lopez-Gomez JM, Perez-Garcia R. Klinicko-patologické korelaceledvinovépatologie ve Španělsku. Kidney Int 2004;66(3):898–904.
[6] van Paassen P, van Breda Vriesman PJ, van Rie H, Tervaert JW. Známky a příznaky nefropatie tenké bazální membrány: prospektivní regionální studie primárního glomerulárního onemocnění – The LimburgRenálníRegistr. Kidney Int 2004;66 (3):909–13.
[7] Fuiano G, Mazza G, Comi N, Caglioti A, De Nicola L, Iodice C a kol. Aktuální indikace proledvinovébiopsie: dotazníkový průzkum. Am J Kidney Dis 2000;35(3):448–57.
[8] Hudson B, Wieslander J, Butkowski R, Langeveld J, Wisdom B, Noelken M. Molekulární vlastnosti globulární domény kolagenu IV: kryptické vlastnosti antigenu Goodpasture. In: Shibata S, editor. Bazální membrány. Elsevier; 1985. str. 219–26. 0 ed.
[9] Segelmark M, Hellmark T, Wieslander J. Prognostický význam specificity, titru a afinity protilátek proti glomerulární bazální membráně u Goodpastureovy choroby. Nephron Clin Pract 2003;94(3):c59–68.
[10] Lerner RA, Glassock RJ, Dixon FJ. Úloha protilátky proti glomerulární bazální membráně v patogenezi lidské glomerulonefritidy. J Exp Med 1967;126: 989-1004.
[11] Yang R, Hellmark T, Zhao J, Cui Z, Segelmark M, Zhao MH a kol. Hladiny epitopově specifických autoprotilátek korelují sledvinovépoškození při onemocnění anti-GBM. Transplantace nefrolových čísel 2009;24(6):1838–44.
[12] Hellmark T, Segelmark M, Unger C, Burkhardt H, Saus J, Wieslander J. Identifikace klinicky relevantní imunodominantní oblasti kolagenu IV u onemocnění Goodpasture. Kidney Int 1999;55(3):936–44.
[13] Hudson BG, Tryggvason K, Sundaramoorthy M, Neilson EG. Alportův syndrom, Goodpastureův syndrom a kolagen typu IV. N Engl J Med 2003;348(25):2543–56.
[14] Borza DB, Bondar O, Colon S, Todd P, Sado Y, Neilson EG a kol. Autoprotilátky Goodpasture demaskují kryptické epitopy selektivní disociací autoantigenních komplexů postrádajících strukturální posílení: nové mechanismy pro imunitní privilegia a autoimunitní patogenezi. J Biol Chem 2005;280(29):27147-54.
[15] Bolton WK, Chen L, Hellmark T, Wieslander J, Fox JW. Šíření epitopu a autoimunitní glomerulonefritida u potkanů indukovaná T buněčným epitopem Goodpastureova antigenu. J Am Soc Nephrol 2005;16(9):2657–66.
[16] Salama AD, Levy JB, Lightstone L, CD Pusey. Goodpastureova nemoc. Lancet 2001;358(9285):917–20.
[17] Cui Z, Zhao MH, Xin G, Wang HY. Charakteristika a prognóza čínských pacientů s antiglomerulárním onemocněním bazální membrány. Nephron Clin Pract 2005;99(2):c49–55.
[18] Westman KW, Ericsson UB, Hoier-Madsen M, Wieslander J, Lindstedt E, Bygren PG a kol. Prevalence autoprotilátek souvisejících s glomerulonefritidou, neovlivněných po mimotělní litotrypsii rázovou vlnou proledvinovécalculi, v tříletém sledování. Scand J Urol Nephrol 1997;31(5):463–7.
[19] Donaghy M, Rees AJ. Kouření cigaret a plicní krvácení u glomerulonefritidy způsobené autoprotilátkami proti glomerulární bazální membráně. Lancet 1983;2:1390–3.
[20] Tumlin JA, Madaio MP, Hennigar R. Idiopatická IgA nefropatie: patogeneze, histopatologie a terapeutické možnosti. Clin J Am Soc Nephrol 2007;2(5):1054–61.
[21] Kanwar YS, Farquhar MG. Oddělení endotelu a epitelu od glomerulární bazální membrány produkované perfuzí ledvin neuraminidázou. Lab Invest 1980;42:375–84.
[22] Galla JH. IgA nefropatie. Kidney Int 1995;47(2):377–87.
[23] Narita I, Gejyo F. Patogenetický význam aberantní glykosylace IgA1 u IgA nefropatie. Clin Exp Nephrol 2008;12(5):332–8.
[24] Gesualdo L, Di Palma AM, Morrone LF, Strippoli GF, Schena FP. Italská zkušenost národního registruledvinovébiopsie. Kidney Int 2004;66(3):890–4.
[25] Nair R, Walker PD. Je IgA nefropatie nejčastější primární glomerulopatií u mladých dospělých v USA? Kidney Int 2006;69(8):1455–8.
[26] Galla JH. Molekulární genetika u IgA nefropatie. Nephron 2001;88(2):107–12.
[27] Komatsu H, Fujimoto S, Hara S, Sato Y, Yamada K, Kitamura K. Vliv tonzilektomie plus steroidní pulzní terapie na klinickou remisi IgA nefropatie: kontrolovaná studie. Clin J Am Soc Nephrol 2008;3(5):1301–7.
[28] Smerud HK, Fellstrom B, Hallgren R, Osagie S, Venge P, Kristjansson G. Citlivost na lepek u pacientů s IgA nefropatií. Transplantace nefrolových čísel 2009;24(8):2476–81.
[29] Jacob S, Hery M, Protois JC, Rossert J, Stengel B. Vliv expozice organickému rozpouštědlu na progresi chronického onemocnění ledvin: kohortová studie GN-PROGRESS. J Am Soc Nephrol 2007;18(1):274–81.
[30] Ponticelli C. Membranózní nefropatie. J Nephrol 2007;20(3):268–87.
[31] Heymann W, Hackel DB, Harwood S, Wilson SG, Hunter JL. Produkce nefrotického syndromu u potkanů Freundovými adjuvans a suspenzemi potkaních ledvin. Proc Soc Exp Biol Med 1959;100(4):660–4.
[32] Beck Jr LH, Bonegio RG, Lambeau G, Beck DM, Powell DW, Cummins TD a kol. Receptor fosfolipázy A2 typu M jako cílový antigen u idiopatické membranózní nefropatie. N Engl J Med 2009;361(1):11–21.
[33] Choi IJ, Jeong HJ, Han DS, Lee JS, Choi KH, Kang SW a kol. Analýza 4 514 případůledvinovébiopsie v Koreji. Yonsei Med J 2001;42(2):247–54.
[34] Schena FP, Alpers CE. Membranoproliferativní glomerulonefritida a kryoglobulinemická glomerulonefritida. Komplexní klinická nefrologie. Edinburgh: Mosby; 2007.
[35] Razukeviciene L, Bumblyte IA, Kuzminskis V, Laurinavicius A. Membranoproliferativní glomerulonefritida je stále nejčastější glomerulonefritidou v Litvě. Clin Nephrol 2006;65(2):87–90.
[36] Pickering MC, Cook HT. Série translačních minirevizí o faktoru doplňku H:ledvinovénemoci spojené s komplementovým faktorem H: nové poznatky od lidí a zvířat. Clin Exp Immunol 2008;151(2):210–30.
[37] Walker PD. Onemocnění z hustých depozit: nové poznatky. Curr Opin Nephrol Hypertens 2007;16(3):204–12.
[38] Joshi K, Nada R, Minz M, Sakhuja V. Recidivující glomerulopatie vledvinovéaloštěp. Transplant Proc 2007;39(3):734–6.
[39] Berger SP, Daha MR. Komplement při glomerulárním poranění. Semin Immunopathol 2007;29(4):375–84.
[40] Strife CF, McEnery PT, McAdams AJ, West CD. Membranoproliferativní glomerulonefritida s porušením glomerulární bazální membrány. Clin Nephrol 1977;7(2):65–72.


