HPTLC-denzitometrický screening a hmotnostní identifikace kontaminace fluorescenčními bělícími činidly v obilné mouce
Mar 22, 2022
Kontakt: Audrey Hu Whatsapp/hp: 0086 13880143964 E-mail:audrey.hu@wecistanche.com
Yisheng Chen1,2 & Caihong Huang1,2 & Xueming Xu
Abstraktní
V posledních letech se množily obavy ohledně souvisejících otázek bezpečnosti potravinfluorescenční bělicí činidlaz obalových materiálů. Zde jsme informovali o vývoji snadné a spolehlivé metody vhodné pro vysoce výkonnou kvantifikaci a identifikaci dvou běžných fluorescenčních bělicích činidel (FWA 184 a FWA 367) v cereálních produktech (pšeničná a rýžová mouka), založené na vysoce výkonných tenkých vrstvená chromatografie. Za prvé, příprava vzorku a čištění byly rychle provedeny pomocí optimalizované extrakce pevná látka-kapalina. Extrakty a referenční standard byly současně separovány na silikagelových deskách za použití směsi toluenu a ethylacetátu (10/0,3, obj./obj.) jako mobilní fáze. Poté byla provedena rychlá kvantifikace pomocí denzitometrie ve fluorescenčním režimu (365HPTLCjako všestranná analytická platforma může dosáhnout ideální rovnováhy mezi propustností, jednoduchostí a detekovatelností, a proto je zvláště vhodná pro screeningovou analýzu potravin.
Klíčová slova HPTLC. Denzitometrie.Fluorescenční bělící prostředky
Cistanche má bělící účinek na kůži
Úvod
Poslední roky byly svědky rozmachu obalových materiálů pro potraviny. Na druhé straně celosvětovou pozornost přitahovaly také otázky bezpečnosti potravin spojené s obalovým materiálem. Mezi nebezpečné chemikálie, které mohou pocházet z těchto materiálů, patřífluorescenční bělicí činidla(FWAs) získaly obzvláště velký zájem. Molekuly FWA byly schopny absorbovat záření a současně vydávat viditelné světlo. Taková přeměna může kompenzovat žlutou barvu látek, což má za následek zesílený bílý dojem. Jako takové byly materiály začleněné do FWA intenzivně zvažovány pro balení potravin. Zejména u cereálních produktů se takové balení s výhodou využívalo ke zvýšení atraktivity a akceptace spotřebitelů. Například abnormálně vysoké hladinyFWAbyly nalezeny v papírovém kartonu popcornu a instantních nudlí (Jiang et al. 2015). V důsledku toho FWA migrovaly do cereálních potravin a vedly ke kontaminaci, což představovalo obrovskou výzvu pro veřejné zdraví.
Před desítkami let byla pozoruhodně vysoká stabilitaFWAvyvolaly intenzivní obavy z jejich potenciální toxicity. Přestože skutečný dopad FWA na lidské zdraví stále nebyl přesvědčivý, jejich vývojová toxicita a vliv změny genové exprese u modelových zvířat byly experimentálně prokázány (Belliveau et al. 1990; Jung et al. 2012). S ohledem na tato potenciální rizika stanovily úřady pro bezpečnost potravin po celém světě omezení a limity pro přenositelné FWA v materiálech přicházejících do styku s potravinami.
S cílem implementovat tyto legislativní standardy byla pro detekci FWA navržena široká škála analytických metod, převážně založená UV fluorescenční kontrola nebo kolonová chromatografie (HPLC a kapilární elektroforéza) (Jiang et al. 2015; Wu et al. 2018). . Z pohledu praxe však všechny tyto stávající metody nebyly přizpůsobeny principu hospodárného a spolehlivého screeningu. Například metoda UV-fluorescenční kontroly velmi trpěla špatnou selektivitou. Mezitím analýza založená na systémech kolonové chromatografie vykazovala pozoruhodný nedostatek v jednoduchosti a nákladové efektivitě. Vysokoúčinná tenkovrstvá chromatografie (HPTLC) naopak otevírala nový horizont metodiky screeningu potravin. Spousta screeningově orientovaných metod založených naHPTLCbyly vyvinuty a použity při analýze různých složek potravin, vykazující nesrovnatelnou flexibilitu a zároveň ideálně zaplňující mezeru mezi aspektem jednoduchosti, specifičnosti a spolehlivosti (Galarce-Bustos et al. 2019; Li et al. 2018;Mikropoulou et al. 2019 Pedan et al. 2018; Premarathneet al. 2018; Stanek et al. 2019; Sun et al. 2018). Tímto způsobem lze analyzovat mnoho vzorků (až 40) současně s téměř neomezenou tolerancí matrice, protože každá z destiček byla na jedno použití (Li et al. 2019). To znamenalo, že lze výrazně ušetřit nároky na čištění vzorků a údržbu přístroje. Jako posílení vizuální kontroly umožnila denzitometrie přesné a přesné měření výsledků separace na HPTLC desce (Lebot et al. 2020). S rychlým vývojem technologií dělení slov bylo největší předností HPTLC to, že jej lze použít jako platformu, která efektivně spojuje použitelnost výkonných analytických nástrojů, jako je Ramanova spektroskopie s vylepšeným povrchem (Kang a kol. 2019; Qu a kol. 2018; Wang et al. 2018a, b), biosenzor (AgatonovicKustrin et al. 2020; Chen et al. 2020a, b; Choma a Grzelak2011; Galarce-Bustos et al. 2019), obrazová/chemometrická analýza (Rejšek et al.; Xu16 Liu 2021; Xu a kol. 2019) a hmotnostní detekce (Wang a kol. 2018a, b). Jako taková byla HPTLC všestrannou sadou nástrojů, která je zvláště vhodná pro screeningové úlohy.
Na základě těchto skutečností bylo cílem této práce vyvinout snadnou a citlivou screeningovou metodu pro FWAs v různých vzorcích obilné mouky, založenou na kombinaciHPTLCfluorescenční denzitometrie (FLD) a hmotnostní spektrometrii (MS). Po vývoji metody byla její výkonnost kvantitativně i kvalitativně ověřena, což podstatně prokázalo její skutečnou převahu jako snadný nástroj pro screening.
Materiály a metody
Materiály
Standards of FWA184 (2,5-bis(5′-tert-butyl-2-benzoxazolyl) thiophene, CAS 7128-64-5, > 99% purity) and FWA367 (1,4-bis(2-benzoxazolyl) napthalene, CAS 5089-22-5, >98procentní čistota) byly zakoupeny od Aladdin (Shanghai, Čína). Organická rozpouštědla a chemikálie analytické kvality byly od Sigma Aldrich (Shanghai, Čína). Silikagelové desky60 F254 (analytická kvalita, tloušťka vrstvy 0,1 mm, velikost 10 × 20 cm, sériové č. 1.05729.0001) byly od společnosti Merck (Darmstadt, Německo). Šest slepých vzorků obilovin včetně tří vzorků pšeničné mouky a tří vzorků rýžové mouky bylo zakoupeno v místním supermarketu. Kromě toho vzorky pšeničné a rýžové mouky s potvrzenou kontaminací FWA poskytlo Shenzhen Custom Food Center.

extrakt z cistanche tubulosa
Standardní řešení
Zásobní roztoky ({{0}},01 mg/ml) FWA 184 a FWA 367 byly připraveny v ethylacetátu, samostatně nebo ve směsi, a skladovány v chladničce (4 stupně). Pracovní roztoky pro sestavení kalibračních křivek byly připraveny dalším ředěním zásobních roztoků na 0,0001 mg/ml.
Příprava vzorků
Pro extrakci analytů ze vzorků obilovin, ethylacetátu, acetonu a jejich směsí (směšovací poměr, obj./obj., 10/0, 6/4, 4/6 a 0 /10) byly testovány jako extrakční rozpouštědlo. Stručně, 5 g vzorku obilné mouky bylo smícháno s 20 ml extrakčního rozpouštědla; v případě potřeby bylo do extrakční směsi slepých vzorků přidáno 100 nebo 50 μl zásobních roztoků (0,01 mg/ml) standardů FWA, což vedlo k 200 nebo 100 ug/kg umělého kontaminace. Po ošetření 30stupňovou ultrazvukovou lázní po dobu 5 minut byla suspenze oddělena centrifugací po dobu 5 minut při 4 stupních. Poté byl 1 ml supernatantu opatrně napipetován do 5ml injekční stříkačky a přefiltrován přes 0,0{23}}μmnylonovou membránu, aby se odstranily pevné částice, aby se zabránilo ucpání jehly.
Kroky HPTLC
Extrakty vzorků a referenční standardy byly nastříkány jako 6-mm pásyHPTLCdestičky poloautomatickým vzorkovačem Linomat 5 (CAMAG, Švýcarsko) vybaveným 100-μL injekční stříkačkou, při rychlosti podávání 100 nL/s a 0,2 μL Pole pásů bylo zpočátku 15 mm od levého okraje a 10 mm ode dna, s automaticky vypočítaným vzájemným odstupem. Aplikované objemy byly 10 μl pro slepé a obohacené extrakty vzorků; pro sestavení kalibrační křivky bylo použito 1, 5, 10, 15 nebo 20 μl pracovního roztoku (0,0001 mg/ml), což vedlo k gradientovým koncentracím 100, 500, 1000, 1500 a 2000 pg/pás. Při odběru vzorků byla injekční stříkačka mezi každou aplikací dvakrát ručně opláchnuta čistým ethylacetátem, aby se zabránilo křížové kontaminaci. Po nanesení se plát zahříval TLC-heater III (CAMAG, Švýcarsko) na 60 stupňů po dobu 2 minut, aby se odstranily zbytky rozpouštědla v aplikačních pásech. Chromatografie byla automaticky provedena pomocí ADC-2 (CAMAG, Švýcarsko), aby se realizovat reprodukovatelné oddělení. Nejprve byly oba žlaby vyvíjecí komory naplněny stacionární fází sestávající z 10 ml toluenu a 0,3 ml ethylacetátu. Před ponořením dna destičky do mobilní fáze byla 5 minut kontrolována suchost probubláváním nasyceným vodným roztokem MgCl2 do konečné relativní vlhkosti 33 procent, 10 min nasycení nádrže a 10 min předběžné kondice destičky. Migrační vzdálenost přední linie rozpouštědla byla stanovena na 50 mm.

Destičková dokumentace a denzitometrie
Po vyvolání byly digitální snímky vyvolané desky zdokumentovány zobrazovacím systémem DD70 (Biostep, Německo) integrovaným s digitálním fotoaparátem Sony EOS700D osvětleným 366 nm UV lampami. Poté byly výsledky separace denzitometricky vyhodnoceny TLC skenerem 3 (CAMAG, Švýcarsko). Pro lokalizaci pracovní vlnové délky denzitometrie byla kontinuálně profilována excitační spektra analytu naneseného na silikagelovou desku od 220–400 nm s použitím lampy D2 & W s optickým filtrem K400. Kvantitativní skenování bylo provedeno s obecným nastavením: fluorescenční režim, rtuťová lampa, excitační vlnová délka 365 nm, optický filtr K400, rozměr mikroštěrbiny 3,00 × 0,30 mm, rychlost skenování 100 μm/s a rozlišení dat 100 μm/krok. Přístrojový provoz a zpracování dat byly řízeny softwarem winCATS verze 1.4.4.

prospěch zextrakt z cistanche tubulosa
HPTLC-MS
Po měření FLD byly pozitivní pásy dále identifikovány pomocí jejich otisků prstů MS, zprostředkovaných rozhraním TLC-MS (CAMAG). Poháněné kvartérním čerpadlem byly cílové pásy vizualizované pod osvětlením 366 nm eluovány proudem acetonitrilu obsahujícího 0,1 procenta kyseliny mravenčí rychlostí 0,2 ml/min po dobu 60 sekund. Přímo byl eluent vstřikován do elektrosprejového zdroje a současně analyzován trojitým kvadrupólovým hmotnostním spektrometrem (Quattro Premier XE, Waters). Full-scan MS sběr dat byl proveden v režimu ESI plus s následujícím nastavením: kapilární napětí jsou 3,5 kV, kuželová napětí jsou 50 V, teplota iontového zdroje 100 stupňů, desolvační teplota 400 stupňů, průtok desolvatačního plynu 700 l/h, a průtok plynu kuželem 50 l/h. Spektra byla zaznamenávána v rozmezích 50–1000 m/z.
Výsledky a diskuse
Optimalizace chromatografie
S ohledem na nízkou polaritu cílových sloučenin byla zahájena optimalizace mobilní fáze zkušebními testy s různými hydrofobními rozpouštědly (včetně acetonu, toluenu, hexanu a petroletheru) a jejich směsmi. Z počátečního screeningu bylo zjištěno, že samotný toluen poskytuje dostatečné rozlišení cílových sloučenin od rušivých matric vzorků, které většinou zůstávaly ve spodní části dráhy. Pro další zvýšení rozlišení analytů byla přidána různá množství (1–10 procent) ethylacetátu. Ze srovnání vyplývá, že se jedná o křehkou rovnováhu mezi mobilní fází (kapalina), atmosférou komory (plyn) a stacionární fází (pevná látka). Jinými slovy, fázová rovnováha by byla narušena okamžitě, když by se deska pohybovala ručně. To silně prokázalo důležitost přístrojového vybavení pro opakovatelnostHPTLCanalýza. Použitelnost optimalizovaných separačních podmínek byla navíc dále hodnocena analýzou uměle kontaminovaných vzorků obilovin. Z obr. 1a lze usoudit, že přítomnost matrice vzorků nevedla k významným změnám chromatografických výsledků. Proto byl toluen/ethylacetát (10/0,3, obj./obj.) v této práci fixován jako mobilní fáze.
Vizuální screening a kvantifikace FLD
Pořízení obrazu celé desky bylo jednou z hlavních výhodHPTLC, u kterého lze snadno získat semikvantitativní profil separace vizuální kontrolou. Intenzivní nativní fluorescence analytů zde umožnila přímé čtení chromatografických výsledků při ozáření 366 nm, s citlivostí až 100 pg/pás. Poté mohlo pouze horizontální srovnání mezi stopami vést k přímému odhadu stupně kontaminace vzorku, což bylo velmi oblíbené při screeningových úlohách. Dále byla k provádění skenování stop použita denzitometrie ve fluorescenčním módu. Tento krok byl také velmi účinný, který lze dokončit za 2–3 minuty. S cílem identifikovat optimální excitační vlnovou délku pro denzitometrii bylo zkoumáno excitační spektrum (220–400 nm) analytu deponovaného na vrstvě silikagelu. Jak je uvedeno na Obr. 1b, spektrální profily analytu v různých podmínkách vykazovaly vysokou podobnost, vykazující nejintenzivnější emisi při excitaci 365 nm. Proto bylo použito světlo rtuťové výbojky při 365 nm v kombinaci s 400-nmedge filtrem (K400). Jak je znázorněno na obr. 1d, použitelnost těchto optických parametrů je doložena jasnými signálními píky pásů analytu i v přítomnosti koextrahovaných matric vzorků.
Optimalizace a validace kvantifikace
Linearita a citlivost
Kvantitativní kapacita zavedené denzitometrické detekce byla nejprve ověřena z hlediska linearity a citlivosti. Za tímto účelem byl vytvořen kalibrační graf založený na 5 úrovních v rámci koncentrací od 100 do 2000 pg/pásmo. Shrnuto v tabulce 1, výsledky získané zHPTLC-FLD ukázal dobrou linearitu s uspokojivými korelačními koeficienty (R2=0.9999). Na základě kalibrační křivky byla vypočtena citlivost metody včetně meze detekce (LOD) a kvantifikace (LOQ) podle metody DIN 32645 s 95procentní statistickou spolehlivostí (Deutsches Institut für Normung 2013). Z výpočtu byla LOD vyjádřená aspg/pásmo 45 a 52 pro FWA 184 a FWA 367, v daném pořadí. Při fixaci aplikačního objemu na 10 μl byla taková detekovatelnost rovna 18 a 21 ug/kg, což bylo asi 30-násobek legislativního tolerančního limitu (600 ug/kg) stanoveného EU (Evropská unie 2002).
Obnova a přesnost
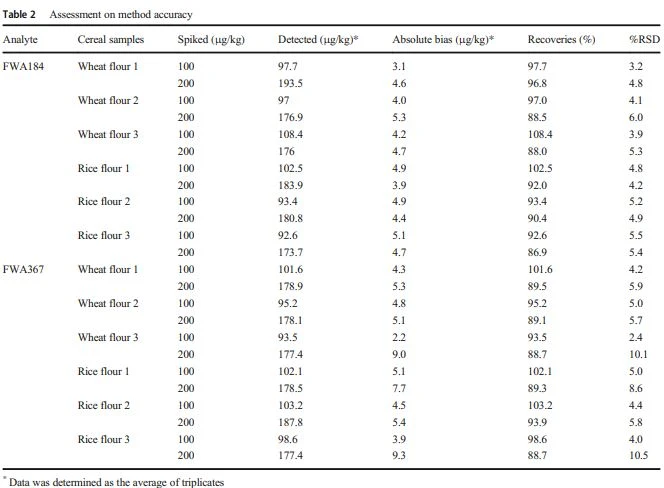
Před posouzením přesnosti vyvinutýHPTLC-FLD stanovením míry výtěžnosti analytů přidaných do vzorků obilovin by měla být optimalizována správná metoda extrakce. Extrakce ForFWA v obilné mouce, Wu et al. navrhují použití směsi dichlormethanu a acetonu (3/2, obj./obj.) (Wu et al. 2018). Pokud jde o environmentální a ccarcinogenní toxicitu dichlormethanu, byly zde jako extrakční rozpouštědlo alternativně testovány směsi ethylacetátu a acetonu. Jak je příkladně uvedeno na obr. 2, bylo zřejmé, že čistý ethylacetát byl nejlepší volbou pro extrakci cílové sloučeniny z obou vzorků obilovin, srovnatelnou s metodami podle Wu et al. (2018). Aby byla zaručena její použitelnost, byla optimalizovaná metoda extrakce rozšířena na 6 vzorků cereálií včetně 3 pšeničné mouky a 3 rýžové mouky byly dále testovány pro experiment obnovy klasu. Jak je shrnuto v tabulce 2, vypočítaná míra výtěžnosti se pohybovala v rozmezí 88,7–108,4 procenta. Mezitím bylo zjištěno, že reprodukovatelnost kvantifikace ve smyslu relativní směrodatné odchylky (procento RSD) u triplikátů je menší než 10,5 procenta. Navíc bylo pozoruhodné, že získaná data byla nevýznamně závislá na použitých vzorcích a úrovních přírůstků, což dokazuje, že vyvinutá kvantitativní analýza by mohla být účinným screeningovým nástrojemFWAve vzorcích obilovin s přijatelnou přesností a precizností.
Stanovení FWA v balených vzorcích obilovin
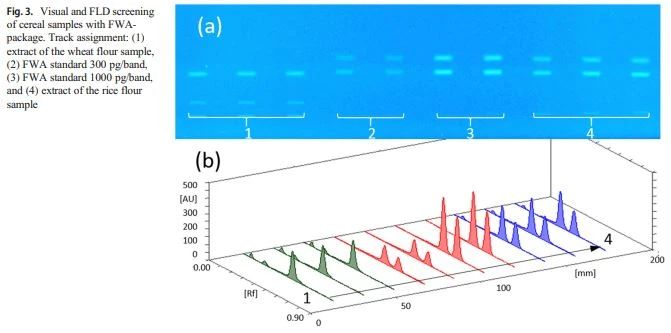
Dále vyhodnotit vhodnost optimalizovaných extrakčních podmínek aHPTLC- detekce FLD, metoda byla příkladně použita pro kvantifikaci dvou vzorků obilovin, jejichž balení obsahuje FWA. Jednoduše z vizuální kontroly na obrázku desky znázorněném na obr. 3a bylo velmi snadné dospět k závěru, že oba vzorky obilovin byly kontaminovány zbytky FWA. Poté byla provedena kvantifikace pomocí FLDscanning. Jak je znázorněno na obr. 3b, v získaném dendrogramu lze pozorovat dobrou selektivitu detekce. Jak je shrnuto v tabulce 3, rezidua analytů v obou cereálních produktech byla v rozmezí ug/kg (maximálně 262,8 ug/kg), což bylo výrazně pod jejich specifickými migračními limity (600 ug/kg). I tak zůstávaly alarmující i potenciální negativní dopady takové kontaminace, neboť nepříznivé účinky chronické expozice nebyly dosud dostatečné.

prospěch zextrakt z cistanche tubulosa
Molekulární identifikace pomocí otisků prstů MS
K dosažení chemické identifikace pásů vyplývajících zHPTLCvývoj, in situ detekce MS byla začleněna do screeningového přístupu jako konfirmační nástroj, usnadněný rozhraním TLC-MS na bázi eluční hlavy. Sloučeniny v zájmových pásech byly smyty z vrstvy silikagelu a přímo měřeny elektrosprejem MS. Tabulka 4 shrnuje diagnostický signál analytů zaznamenaný z vrstvy silikagelu. Bylo jasné, že 363,1 m/z byl nejhojnějším iontovým signálem pro FWA 184, zatímco 431,2 m/z pro FWA 367. V souladu s teoretickými molekulárními ionty v protonované formě byly tyto specifické signály přímo evidentní, a proto je lze použít jako důkaz otisku prstu pro potvrzení. Dále byla exemplárně ověřena použitelnost této metody s pozitivními nálezy v reálných vzorcích. Jak je znázorněno na obr. 4, získané signály vykazovaly dobrou podobnost s otiskem analytu, což dokazuje, že podezřelé pásy mohou být jednoznačně přiřazeny k cílovým sloučeninám.
prospěch zextrakt z cistanche tubulosa
Závěry
V této práci,HPTLCbyla úspěšně použita jako flexibilní platforma efektivně sestavující separaci a spektroskopickou analýzu, pro snadnou kvantifikaci a potvrzení kontaminace FWA ve vzorcích obilovin. S optimalizovanou extrakční metodou byly analyty ve vzorcích pšeničné a rýžové mouky selektivně a přesně kvantifikovány pomocí HPTLC-FLD, s dobrou linearitou a LOD významně pod tolerančním limitem. Kromě toho byly separované výsledky, které zůstaly na plátovací vrstvě, dále spojeny s in situ analýzou MS, což umožnilo rychlou molekulovou identifikaci pozitivních pásů v oddělených stopách, čímž jednoznačně zajistila spolehlivost výsledků screeningu. HPTLC byla stále více uznávána. Práce prokázala, že HPTLC jako všestranná platforma integrující kvantitativní a kvalitativní detekci mimořádně nákladově efektivním způsobem může být mocným nástrojem v potravinářské analytické chemii.

prospěch zdoplňky s extraktem z cistanche tubulosa