Vývoj terapie pro spinální svalovou atrofii: Perspektivy pro svalové dystrofie a neurodegenerativní poruchy, část 1
Mar 25, 2024
Abstraktní
Pozadí: V posledním desetiletí bylo vynaloženo velké úsilí na vývoj a zlepšení terapií proximální spinalmuskulární atrofie (SMA). Zavedení Nusinersen/Spinraza™ jako antisense oligonukleotidové terapie, Onasemnogene abeparvovec/Zolgensma™ jako genové terapie založené na AAV{0}}a Risdiplam/Evrysdi™ jako malého modifikátoru molekul pre-mRNA sestřihu nastavily nové standardy pro interferenci s neurodegenerací.
Proximální spinální svalová atrofie (SMA) je běžná genetická porucha, která postihuje nervový systém těla a způsobuje, že svaly těla postupně atrofují a ochabují. Lidé s SMA často čelí mnoha fyzickým a životním problémům, ale jejich paměť je stejně dobrá jako u většiny lidí.
Neexistuje žádný důkaz, že SMA ovlivňuje paměť. Mnoho pacientů s SMA vykazuje lepší paměťový výkon, možná proto, že museli ve svém životě čelit mnoha výzvám. Pacienti s SMA si musí pamatovat informace, jako jsou lékařské záznamy, dávkování léků a kontraindikace, aby si udrželi dobré zdraví a kvalitu života. Potřebují si také zachovat jasnou mysl, aby se mohli vypořádat s výzvami každodenního života, jako je řízení rozvrhů a řešení finančních záležitostí.
I když lidé s SMA mohou potřebovat další podporu a pomoc, aby se vyrovnali s životními problémy, kterým čelí, neznamená to, že budou ohroženy jejich kognitivní schopnosti a paměť. Jejich schopnost myšlení, úroveň inteligence a schopnost učit se jsou stejné jako u běžné populace a díky svému úsilí a vhodné podpoře mohou plnit různé úkoly a činnosti.
V rodinách a komunitách pacientů s SMA bychom se měli zaměřit na podporu a pomoc, kterou potřebují, abychom jim pomohli vyrovnat se s různými výzvami. Zároveň bychom měli na pacienty se SMA nahlížet pozitivně, chápat jejich stav a respektovat jejich myšlenky a přání. Lidé s SMA mají stejně silnou mysl a vzpomínky a také potřebují být respektováni a oceněni, aby mohli realizovat své sny a přání. Je vidět, že potřebujeme zlepšit paměť a Cistanche deserticola dokáže výrazně zlepšit paměť, protože Cistanche deserticola dokáže regulovat i rovnováhu neurotransmiterů, jako je zvýšení hladiny acetylcholinu a růstových faktorů. Tyto látky jsou velmi důležité pro paměť a učení. Kromě toho může Cistanche deserticola také zlepšit průtok krve a podporovat dodávku kyslíku, což může zajistit, že mozek dostává dostatek živin a energie, a tím zlepšuje mozkovou vitalitu a vytrvalost.
Klikněte na vědět doplňky pro zlepšení paměti
Hlavní část: Terapie SMA jsou navrženy tak, aby interferovaly s buněčným základem onemocnění modifikací sestřihu pre-mRNA a zvýšením exprese proteinu Survival Motor Neuron (SMN), který je u této poruchy exprimován pouze v nízkých hladinách.
Odpovídající strategie mohou být také aplikovány na jiné mechanismy onemocnění způsobené ztrátou funkce nebo toxickým ziskem funkčních mutací. Vývoj terapií pro SMA byl založen na použití systémů buněčné kultury a myších modelů, jakož i na inovativních klinických studiích, které zahrnovaly výsledky, které byly původně zavedeny a optimalizovány v preklinických studiích.
To je shrnuto v první části této recenze. Druhá část pojednává o současném vývoji a perspektivách amyotrofické laterální sklerózy, svalové dystrofie, Parkinsonovy a Alzheimerovy choroby, stejně jako o překážkách, které je třeba překonat pro zavedení terapií na bázi RNA a genových terapií pro tyto poruchy.
Závěr: Terapie založené na RNA nabízejí šance pro rozvoj terapie komplexních neurodegenerativních poruch, jako je amyotrofická laterální skleróza, svalová dystrofie, Parkinsonova a Alzheimerova choroba.
Zkušenosti získané s těmito novými léky na SMA a také zkušenosti s AAV genovými terapiemi by mohly pomoci rozšířit spektrum současných přístupů k interferenci s patofyziologickými mechanismy v neurodegeneraci.
Klíčová slova: Motoneuronové onemocnění, Neurodegenerativní onemocnění, Svalové onemocnění, Spinální svalová atrofie, Amyotrofická laterální skleróza, Svalová dystrofie, Alzheimerova choroba, Parkinsonova choroba, Klinické studie, Genová terapie.
Pozadí
Spinální svalová atrofie (SMA) je nejběžnější formou letální dětské neuromuskulární poruchy s autozomálně recesivní dědičností. Je způsobena mutacemi homozygotní ztráty funkce (LOF) genu SurvivalMotor Neuron 1 (SMN1) [170] na lidském chromozomu 5(5q13.2).
Terapeutické přístupy se tedy dosud zaměřovaly na obnovu exprese SMN. Specifická architektura na lidském chromozomu 5 s druhým genem SMN (SMN2) je zodpovědná za buněčnou produkci nízkých hladin proteinu SMN, které nejsou dostatečné pro udržení struktury a funkce motoneuronů. SMN2 se liší od SMN1 jediným exonem 7 přechodu C na T , což vede ke zvýšenému přeskakování exonu 7 [180,206].

Přístupy k potlačení alternativního sestřihu tohoto exonu a genová terapie založená na AAV{0}} pro zvýšenou expresi proteinu SMN v motoneuronech tedy vedly k úspěchu v léčbě degenerace motoneuronů u tohoto onemocnění. Obnovení exprese proteinu je také ústředním cílem terapie vývoj u svalových dystrofií typu Duchenne a Becker [52, 72, 155].
V současnosti se u těchto poruch testují terapie na bázi oligonukleotidů a genové terapie. Zkušenosti s takovými terapiemi se rychle rozvíjejí a to má také dopad na vývoj terapie pro další neurodegenerativní poruchy, jako je amyotrofická laterální skleróza (ALS).
Oligonukleotidové terapie nenabízejí výhradně možnost zvýšit expresi proteinů, jako je SMN, ale také potlačit expresi mutantních proteinů s patologickou funkcí u jiných neurodegenerativních poruch.
To nabízí další technické příležitosti pro interferenci s jinými neurodegenerativními mechanismy. Náš přehled shrnuje vývoj antisense oligonukleotidu (ASO) a genové terapie pro SMA na základě vyhledávání literatury přes PubMed.gov a zveřejněných údajů z https://clinicaltrials.gov.
Druhá část se zabývá příležitostmi a výzvami spojenými s dalším rozvojem těchto přístupů pro léčbu jiných neurodegenerativních poruch a svalových dystrofií.
Spinální svalová atrofie (SMA): mechanismy onemocnění a identifikace cílů léčby
Prezentace onemocnění a klasifikace spinální muskulární atrofie (SMA)
Těžká forma proximální spinální svalové atrofie, nazývaná také Werdnig-Hofmannova choroba [122, 123, 316], je nejčastější monogenetickou letální pediatrickou neuromuskulární poruchou.
Existuje také mírnější forma proximální spinalmuskulární atrofie, která byla původně považována za samostatné neurologické onemocnění [160]. Po identifikaci základního genového defektu[170] se však ukázalo, že obě onemocnění jsou způsobena homozygotní delecí genu Survival Motor Neuron 1 (SMN1) na lidském chromozomu 5q13.2.
Všechny formy 5q-SMA (typ 1–4) mají celosvětově incidenci 1/6000–10 000 [77, 229, 231, 305].
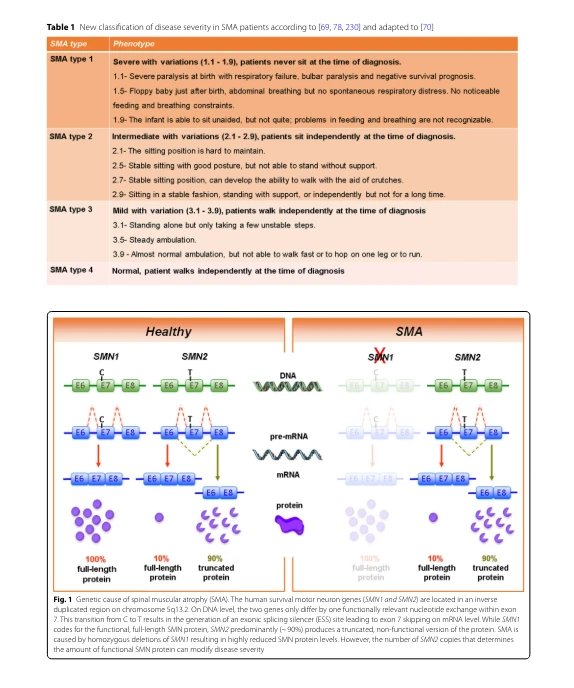
SMA následuje autozomálně recesivní dědičnost. Dysfunkce a ztráta spinálních motoneuronů jsou nejvýraznější patologické rysy způsobující slabost a atrofii, zejména v proximálních svalových skupinách, a respirační selhání. V závislosti na začátku onemocnění a závažnosti je SMA klasifikována do čtyř typů od nejzávažnějšího typu 1 po střední typ 2 a mírnější typy 3 a 4 (s nástupem v dospělosti) [69, 70, 78, 230].
Tato klasifikace se zaměřuje především na dosažené motorické milníky s nevýhodou častého překrývání různých typů. Byla tedy zavedena další klasifikace, která pokrývá i dynamické změny klinického fenotypu po terapii. Tato nová klasifikace rozlišuje osoby, které nesedí (typ 1–2), sedící (typ 2–3) a chodící (typ 3–4)[197], shrnuté v tabulce 1.

SMA genetika
Dva geny motorických neuronů pro přežití: SMN1 a SMN2
Lidé nesou dva geny SMN (SMN1 a SMN2) v duplikované oblasti na chromozomu 5q. Homozygotní ztráta nebo mutace SMN1 způsobují SMA, zatímco ztráta SMN2 obvykle není spojena s onemocněním. Během evoluce došlo k duplikaci genu SMN ve stadiu nehumánních primátů [251]. U laboratorních myší a jiných hlodavců není gen Smn duplikován[263, 264].
SMN1 a SMN2 se liší pouze v několika nukleotidech. Obzvláště důležitý je inexon 7 přechodu C na T centromerického SMN2, který způsobuje alternativní sestřih exonu 7. Většina transkriptů z genu SMN2 postrádá domény kódované exonem 7-, což má za následek pouze 5–10 % proteinu SMN plné délky v srovnání se 100% proteinem SMN plné délky z transkriptů SMN1 (obr. 1).
Proto SMN2 může pouze částečně kompenzovat ztrátu SMN1 [180, 206, 207]. Většina pacientů s SMA nosí 2–3 kopie SMN2. To umožňuje buněčnou produkci přibližně 10–30 % proteinu SMN plné délky ve srovnání se zdravými kontrolami s intaktní kopie genu SMN1. Počet kopií SMN2 je tedy nejdůležitějším genetickým modifikátorem závažnosti onemocnění SMA [85, 319].
Většina těžce postižených pacientů se SMA nese homozygotní delece SMN1, zatímco většina pacientů se SMA typu 2 a 3 vykazuje homozygotní absenci SMN1 v důsledku genové konverze SMN1 na SMN2 [37, 318].
Konverze genu je běžnou příčinou variací počtu kopií genu SMN2, které zvyšují počet kopií genu SMN2 ze 2 na 3 nebo 4 [40]. Čtyři kopie SMN2 obvykle generují dostatek funkčního proteinu SMN pro fenotyp mírnějšího onemocnění [85, 185] u pacientů se SMA typu 3. Asi u 5 % pacientů se SMA jsou detekovány bodové mutace v genu SMN1 většinou v exonech 6 a 7 [320].
Takové případy se nazývají "složený heterozygot" - s delecí/konverzí v jedné alele a bodovou mutací ve druhé.
Kromě 5q-SMA existují další formy spinálních muskulárních atrofií, které lze na základě fenotypu onemocnění a genetické dědičnosti rozdělit do následujících kategorií: autozomálně recesivní a autozomálně dominantní distální spinální svalové atrofie (DSMA); autozomálně dominantní proximální spinální svalové atrofie;autozomálně recesivní non-5q spinální a bulbární svalové atrofie; X-vázané recesivní SMA.
Genetické modifikátory v SMA
Transkriptomová diferenciální analýza exprese celkové RNA z lymfoblastoidních buněk odvozených od SMN1-deficientních sourozenců s nesouhlasným fenotypem onemocnění odhalila významnou souvislost mezi závažností onemocnění a expresí Plastinu 3 (PLS3) [224].
PLS3 mapa Xq23 [282]. Gen se nachází na X-chromozomu a objevuje se jako pohlavně specifický modifikátor SMA. Plastiny jsou evolučně konzervovány a fungují jako modulátory aktinového cytoskeletu.
Tus hraje důležitou roli v buněčné migraci, adhezi a exo- a endocytóze [321]. Mezi další genetické modifikátory u SMA patří Neurocalcin delta (NCALD) a EF-handProtein 1 (CHP1) podobný kalcineurinu.
Oba proteiny fungují jako Ca2+-senzory a Ca2+-vázající proteiny [124, 143, 246].

Všechny tři SMAprotective modifikátory nejsou aktivní při sestavování spliceosomálních snRNP. Protože se účastní modulace různých buněčných procesů včetně záchrany narušené endocytózy v buňkách s deficitem Smn a zvířecích modelech [64, 124, 143, 246], tyto modifikátory SMA se staly potenciálními terapeutickými cíli.
For more information:1950477648nn@gmail.com