Methylace jako klíčový regulátor agregace Tau a zdraví neuronů u Alzheimerovy choroby
Apr 28, 2023
Abstraktní
Neurodegenerativní onemocnění, jako je Alzheimerova, Parkinsonova a Huntingtonova choroba, zahrnují abnormální agregaci a akumulaci toxických proteinových agregátů. Posttranslační modifikace (PTM) kauzativních proteinů hrají důležitou roli v etiologii onemocnění, protože mohou buď zpomalit nebo urychlit progresi onemocnění. Alzheimerova choroba je spojena s agregací a akumulací dvou hlavních proteinových agregátů – intracelulárních neurofibrilárních klubek tvořených proteinem Tau asociovaným s mikrotubuly a extracelulárních amyloidních plaků. Posttranslační modifikace jsou důležité pro regulaci funkce Tau, ale nerovnováha v PTM může vést k abnormální funkci Tau a agregaci. Metylace Tau je jedním z důležitých PTM Tau v jeho fyziologickém stavu. Nicméně, methylační podpis na Tau lysinu se změní, jakmile získá patologickou agregovanou formu. Tau methylace může soutěžit s jinými PTM, jako je acetylace a ubikvitinace. Stav PTM v těchto místech určuje osud proteinu Tau z hlediska jeho funkce a stability. Globální metylace v neuronech, mikrogliích a astrocytech se podílí na mnoha buněčných funkcích zahrnujících jejich roli v epigenetické regulaci genové exprese prostřednictvím metylace DNA. Zde jsme diskutovali o vlivu methylace na funkci Tau místně specifickým způsobem a o jejich cross-talk s jinými modifikacemi lysinu. Dále jsme rozpracovali roli metylace v epigenetických aspektech a neurodegenerativních stavech spojených s nerovnováhou v metabolismu metylace ovlivňující globální stav metylace buněk.
Klíčová slova
Tau, Methylace, Methyltransferázy, Posttranslační modifikace, Epigenetika, Agregace.

Pro získání klikněte semjaké jsou účinky Cistanche
Pozadí
Alzheimerova choroba je spojena se špatným složením převážně dvou proteinů. Amyloid-peptid agreguje extracelulárně a je generován štěpením membránově asociovaného amyloidního prekurzorového proteinu (APP). Tau je klíčový protein zapojený do stabilizace mikrotubulů v neuronových axonech, který tvoří intracelulární neurofibrilární klubka (NFT) [1]. Mikrotubuly fungují jako dráhy pro molekulární motory kinesin a dynein k provádění intracelulárního transportu a také k odstraňování hromadění toxických proteinů. Tau porucha způsobuje defekt v tomto transportním mechanismu vedoucí k cytotoxicitě a neurodegeneraci, protože se mohou šířit a vyvolat toxicitu v jiných buňkách [2–4]. Neurofibrilární klubka jsou charakteristickým znakem Alzheimerovy choroby a souvisejících neurodegenerativních tauopatií, ve kterých je Tau hlavní složkou [5, 6]. Tau je vysoce rozpustný protein, ale jeho abnormální posttranslační modifikace ovlivňují jeho nativně rozvinutou strukturu a jeho schopnost asociovat se s mikrotubuly [7–9]. Funkce a struktura Tau závisí na buněčném prostředí a také na posttranslačních modifikacích [10]. Fosforylace je považována za důležitou PTM Tau, protože se podílí na fyziologických i patologických stavech. Pro spojení Tau s mikrotubuly je nutná fosforylace. Hyperfosforylace Tau však vede k jeho disociaci z mikrotubulů a vede k agregaci [10–12]. Fosforylovaný stav Tau zase závisí na úrovni kinázové aktivity a rovnováze mezi kinázami a fosfatázami v neuronech [13]. Mapování PTM v Tau proteinu získaném z mozků pacientů s AD odhalilo fosforylační místa, která za normálních podmínek nejsou přítomna [14]. Některá z hlavních patologických míst zahrnují AT8 (pS202/pT205), AT100 (pT212/pS214), AT180 (pT231/pS235), PHF1 (pS396/pS404), pS356, pY394, pT403 a pS429, pS422. Většina těchto míst leží v oblasti opakování a přilehlé oblasti (N a C-konec) Tau. Modifikace na určitých místech pravděpodobně indukují agregaci Tau narušením distribuce náboje a změnou intramolekulárních interakcí [15–18]. Různé rodiny kináz provádějí fosforylaci Tau. Patří mezi ně prolinem řízené proteinkinázy podobné GSK-3, CDK5 a MAP kinázy (mitogenem aktivované proteinkinázy); nonprolin-directed protein kinase-like CK (kasein kinase), MARKs (microtubule-afinity regulating kinase), PKA (protein kinase A) a tyrosin specific kinase-like SFKs (Src family kinases) [19]. Hladina a aktivita těchto kináz jsou zvýšené v případě AD a bylo zjištěno, že většina z nich je lokalizována společně s NFT. Tau hyperfosforylace nastává, když dojde k čistému zvýšení fosforylace, tj. existuje nerovnováha mezi fosforylací a defosforylací. Tento stav vzniká obecně v důsledku zvýšení aktivity kinázy spolu s inhibicí proteinových fosfatáz. PP2A (Protein fosfatáza 2A) je hlavní fosfatázou buňky s téměř 70 procenty celkové buněčné fosfatázové aktivity [20–22]. PP2A je regulován dvěma způsoby – methylací a působením endogenních buněčných inhibitorů nazývaných I1 a I2. Aktivita PP2A může být u AD snížena až o 50 procent v důsledku hypomethylace nebo zvýšení hladin jeho inhibitorů [23].
Je pozoruhodné, že existuje 11 známých methylačních míst na Tau za fyziologických podmínek při agregaci; rozsah methylace je snížen. 7 methylačních míst bylo zmapováno v Tau přítomných jako párová helikální vlákna (PHF) [24, 25]. Methylace na těchto místech potenciálně koreluje s výskytem fosforylace na serinu v těchto motivech. Existují studie, které prokázaly souvislost fosforylace Tau (pT181) se zvýšenými hladinami celkového homocysteinu a sníženým poměrem S-adenosylmethionin:S-adenosyl homocystein v mozkomíšním moku (CSF) [26, 27]. Zvýšená hladina homocysteinu ukazuje na defektní metylační potenciál v buňkách. Protein fosfatáza 2A (PP2A) funguje jako aktivní enzym ve svém methylovaném stavu, což ukazuje vliv aberantního metylačního potenciálu na fosforylaci Tau [28–30]. Kromě nepřímého účinku methylace na fosforylaci Tau může methylace hrát důležitou roli v modulaci sklonu k agregaci Tau. Bylo zjištěno, že in vitro methylace Tau snižuje sklon Tau k agregaci, aniž by ovlivnila jeho schopnost stabilizovat sestavování mikrotubulů. Polymerace mikrotubulů byla ztížena pouze v přítomnosti Tau methylovaného při vyšších stechiometriích. Methylovaný Tau tvořil fibrily podobné nemodifikovanému Tau, ale bylo zjištěno, že celková náchylnost k agregaci a kritická koncentrace Tau pro zahájení agregační reakce jsou zvýšené [24].
Methylace se provádí třídou enzymů nazývaných methyltransferázy. Methyltransferázy třídy II jsou enzymy obsahující doménu SET, které fungují hlavně jako histon metyltransferázy [31–33]. Existují však methyltransferázy stejné třídy jako G9a a SUV39, které se pohybují mezi jádrem a cytoplazmou a působí na cytoplazmatické proteiny [34, 35]. Lysinové zbytky v proteinu mohou být podrobeny methylaci, acetylaci, ubikvitinaci, SUMOylaci a glykaci (obr. 1) [9, 36, 37]. Jedním z důležitých atributů posttranslační modifikace na lysinovém zbytku je možnost kompetice o modifikaci jednoho specifického místa. Stav modifikace může určovat funkci proteinu. V Tau proteinu existuje přímý vztah metylace s dalšími modifikacemi lysinu, zejména acetylací a ubikvitinací [9, 25, 29]. Obsazení jediného lysinového zbytku methylací, acetylací nebo ubikvitinací může řídit osud proteinu Tau různými směry. Proto je důležité studovat povahu přeslechů vyskytujících se mezi všemi těmito PTM, abychom lépe porozuměli mechanismu funkce Tau ve zdraví a nemoci. Existuje také možný křížový rozhovor mezi methylací s fosforylací na motivech PHF6 a PHF6* (VQIINK a VQIVYK), kde se zdá, že acetylace hraje důležitou roli, jak naznačují některé studie [38, 39]. K pochopení základních mechanismů zapojených do přeslechů mezi methylací a fosforylací je však zapotřebí další průzkum.

Tau metylace u Alzheimerovy choroby
Tau může být podroben mono-methylaci nebo dimethylaci, což určuje jejich regulační roli, ale zatím nebyla tri-methylace u Tau popsána [9, 24]. Například rozsah methylace na konkrétních místech je nepřímo úměrný sklonu Tau k agregaci. Tau methylace nastává u několika lysinů a několika argininových zbytků působením enzymů nazývaných lysin methyl transferázy nebo arginin methyl transferázy. O methyltransferázách podílejících se na modifikaci proteinu Tau však není mnoho známo. Nedávno byla zveřejněna zpráva Bachmanna et al. o úloze methyl transferázy SETD7 na monometylaci Tau na K130 a jeho blízkém lysinovém zbytku K132 a jeho významu v jaderné lokalizaci Tau [40]. Většina methylačních míst leží v oblasti vázající mikrotubuly Tau [9, 24, 25]. Pro přístup k úloze methylace Tau v MTBR provedli Funk et al. in vitro test polymerace tubulinu v nepřítomnosti Tau a v přítomnosti synteticky methylovaného nebo nemodifikovaného Tau. Bylo pozorováno, že methylace Tau neovlivňuje rozsah polymerace tubulinu v jeho methylovaném stavu. Bylo zjištěno, že polymerace tubulinu je potlačena pouze s Tau s vyšší stechiometrií methylace. Dále bylo zjištěno, že sklon Tau k agregaci je v nepřímém vztahu k rozsahu methylace [24].
Bylo studováno, že rozsah mono-methylovaných míst se zvyšuje se stárnutím, stejně jako s progresí AD. Zásoba rozpustného Tau také obsahuje methylovaná argininová místa v normálním mozku. Současné znalosti o důsledcích methylace Tau u AD naznačují, že methylace je součástí normálního Tau i jeho patologické formy jako PHF. Je známo, že argininové zbytky R126, R155 a R349 jsou monomethylovány v normálním i patologickém Tau [41]. Předpokládá se, že methylace argininu v Tau je zapojena do membránové vazby Tau a jeho nukleocytoplazmatického kyvadlového přenosu [42, 43]. Mechanismus těchto procesů však není jasný. Změny v methylačním podpisu se vyskytují u AD, což může změnit intramolekulární síly v molekule Tau, což vede ke změně lokálních konformací. Změny v místních konformacích zase ovlivňují rozpustnost a vazebné vlastnosti. Sada PTM tedy určuje rozpustnost a sklon Tau k agregaci. V blízkosti je přítomno několik fosforylačních a methylačních míst v Tau, což může změnit výskyt obou modifikací. Bylo například zjištěno, že fosforylace Tau na S262 se vyskytuje častěji spolu s methylací na K267 [25]. Navíc methylovaný Tau převládal v postižených oblastech mozku pocházejících od pacientů s AD. Léze Te Tau v mozku AD vykazovaly imunoreaktivitu pro metylovaný Tau, když byly značeny protilátkou anti-meK (anti-methylovaný lysin) [25].
Vzorec methylace na normálním Tau a Tau odvozeném od PHF poskytuje důležitý náznak pro jeho regulační roli v agregaci. Normální Tau v lidském mozku může být monomethylován nebo dimethylován, zatímco Tau v PHF je pouze monometylovaný [37]. Existuje osm lysinových zbytků, které jsou dimethylovány z celkem jedenácti methylačních míst v Tau. V Tau odvozeném od PHF je také méně methylačních míst ve srovnání s normálním Tau. Přítomnost methylovaného Tau v blízkosti fosforylačních míst, zejména v motivech KXGS, může poskytovat ochrannou roli proti fosforylaci. Dále dvě methylační místa na K24 a K44 leží v sousedství míst štěpení kaspázy a calpainu, zatímco jiná generují fragmenty, které jsou náchylné na agregáty [44–46]. Existují omezené studie týkající se přímé úlohy methylace na funkci a agregaci Tau, ale současné poznatky naznačují, že může mít důležitou roli při rozhodování o osudu Tau.

Cistanche pilulkyaVýhody Cistanche
Methylace jako způsob epigenetické regulace a její role u Alzheimerovy choroby
U neurodegenerativních stavů je metylace zapojena nejen jako PTM Tau, ale je také klíčová, pokud jde o její roli v epigenetické regulaci a metabolických aspektech. Alzheimerova choroba je spojena s četnými změnami v epigenetickém složení nervových buněk včetně neuronů, mikroglií a astrocytů [47–50]. V mikrogliích zesilovač zest homolog 2 (EZH2) pracuje spolu s katalytickou podjednotkou polycomb represivního komplexu 2, aby provedl umlčení transkripce. Tento komplex se účastní trimethylace na H3K27 (H3K27me3) [51]. Mikroglie podléhají častým změnám ve svém epigenetickém složení a po stimulaci vykazují fenotypové změny [52]. Bylo zjištěno, že mikroglie pre-exponované LPS nebo TLR4 ligandem podléhají zřetelným změnám v epigenetickém složení ve svých primárních a neprimovaných stavech [51]. Naopak, za imunosuprimovaného stavu se zjistilo, že hladiny methylace na H3K3Me3 jsou downregulované. V neuronálních buňkách dochází k hypometylaci CpG na promotoru brca1 (karcinom prsu 1) [53]. Downregulace BRCA1 má za následek defekty v opravě zlomu dvouřetězcové DNA a nakonec vede k smrti neuronů (obr. 2). K epigenetické regulaci genové exprese dochází prostřednictvím metylace dvěma způsoby – modifikací lysinových zbytků v jádře histonu a metylací CpG dinukleotidů [54–57]. Existují však výskyty non-CpG methylace. Jak methylace na histon lysinu, tak methylace DNA slouží k umlčení genu a potlačení transkripce. Shluky CpG nazývané CpG ostrovy jsou často přítomny v oblasti promotoru a zesilovače genů. Tyto ostrůvky CpG mají buď methylované nebo hydroxymethylované cytosiny jako 5-methyl cytosin (5 mC) a 5- methyl hydroxy cytosin (5 hmC) [58–60]. 5mC je spojen s genovou represí, zatímco konverze 5mC na 5mC představuje aktivaci genu [61, 62]. Methylace na CpG brání vazbě transkripčních faktorů, jako je Ets-1, stejně jako hostitelských 5mC vazebných proteinů, jako jsou MeCP2, MBD1, MBD2 a MBD4, které fungují jako transkripční represor [63]. Kromě methylace DNA na místech CpG existuje také velké množství míst CpH (H označuje A, T nebo C), která jsou metylována [64, 65].

Na přenosu methylové skupiny z S-adenosyl-L-methioninu na nukleotidy v DNA se podílí pět typů DNA metyltransferáz – DNMT1, DNMT2, DNMT3a, DNMT3b a DNMT3L [66, 67]. Z těchto se DNMT1 primárně podílí na udržování methylačních signatur na DNA. U Alzheimerovy choroby existují důkazy o snížení hladin 5mC a DNA methyltransferázy 1 (DNMT1) v hipokampální a temporální oblasti mozku [68, 69]. V jiné studii však byly nalezeny zvýšené hladiny metylace DNA a DNMT ve frontálním kortexu, temporálním kortexu a mozečku [70–72]. Metylace DNA je robustní mechanismus genové regulace na epigenetické úrovni, takže methylační signatury se mění na genovém lokusu v závislosti na buněčných podmínkách. Hladiny methylace CpG ostrůvků v oblastech zesilovače a promotoru byly studovány u AD, což naznačuje epigenetickou dysregulaci v zesilovačích genů rozhodujících pro zdraví neuronů [73, 74]. Ztráta methylace na CpH na zesilovačích a promotorech byla pozorována v podmínkách AD vedoucí ke zvýšené expresi cílového genu. Snížené hladiny metylace na těchto cílových genech jsou spojeny s nadměrnou stimulací apoptotických a zánětlivých drah [73–76]. Podobně snížená metylace na zesilovači bace1 vede k nadprodukci BACE1, což zase vede k produkci amyloidu [73, 77]. Upregulace hladin BACE1 je také spojena s hypomethylací enhancerových prvků v molekulách buněčné adheze Downova syndromu, jako je 1 (DSCAML1). To vede k nadměrné upregulaci bace1 v časných stádiích AD [73]. Mnoho změn v methylaci zesilovače spočívá v genech regulujících expresi regulačních proteinů buněčného cyklu, jako jsou cyklin-dependentní kinázy (CDK). Snížená methylace zesilovačů CDK upreguluje jejich hladiny a narušuje regulaci buněčného cyklu [78–80]. To vede k náhlému opětovnému vstupu do buněčného cyklu neuronů, který se stává abortivním kvůli nedostatku vhodných regulačních mechanismů [79]. To má za následek podporu neuronální smrti a synaptické ztráty vedoucí k neurodegeneraci. Výskyt hypomethylace DNA u enhancerů je spojen s tvorbou amyloidních agregátů v časných stadiích AD [73].
Existují protichůdná pozorování ohledně úrovní methylace, což ztěžuje pochopení role metylace DNA v neurodegeneraci. Účinek methylace tedy může být závislý nejen na úrovních, ale i na místě methylace DNA. Charakteristické vzorce metylace DNA a genové exprese jsou spojeny s normálními fyziologickými stavy a patologickými stavy [81–85]. Propracovaná studie AD-specifických methylačních signatur na DNA může poskytnout důležitý biomarker pro hodnocení rizikových faktorů, progrese a detekci AD.

Extrakt z cistanche
Křížové řeči o metylaci Tau s jinými PTM
PTM jsou způsobem regulace mnoha buněčných procesů, které samy o sobě jsou vysoce regulovány. Sada PTM na proteinu generuje kód, který určuje jeho strukturu a funkci. Výskyt souboru více modifikací nebo pravděpodobnost modifikace jednoho místa různými PTM je rozhodující pro funkci proteinu a liší se podle buněčného prostředí. Různé lysinové zbytky na Tau jsou podrobeny více než jednomu druhu modifikace. Například K180 může být acetylován nebo methylován, K254 a K290 může být methylován nebo ubikvitinován a K385 může být methylován nebo SUMOylován [9, 36]. Stav PTM na konkrétním zbytku je charakteristický pro funkční stav Tau.
Existují důkazy o možné vzájemné komunikaci mezi methylací, acetylací, ubikvitinací a SUMOylací, přičemž podle podmínky je preferován jeden PTM. Ubikvitinace na K254 je ve fyziologických podmínkách kritická pro udržení homeostázy Tau [25, 86]. U AD úroveň methylace Tau na K254 překračuje úroveň ubikvitinace v PHF, což brání clearance agregátů Tau ubikvitinovým proteasomálním systémem (UPS) [25]. Bylo však zjištěno, že další lysinový zbytek K290 je ubikvitinován v agregovaném Tau, zatímco je za normálních podmínek methylován [41]. Ubikvitinace má také možnou vzájemnou souvislost s fosforylací, protože bylo zjištěno, že ubikvitinace Tau v PHF je spojena s fosforylací, protože předchází ubikvitinaci a inkorporaci do PHF [87–90]. Podobně je acetylace jako PTM známá svou rolí v tauopatiích. Tau protein jako PHF je v patologickém stavu ve srovnání s fyziologickými stavy vysoce acetylován. Lysinové zbytky K163, K174 a K180 mohou být podrobeny acetylaci nebo methylaci v patologických, respektive fyziologických stavech [37, 91]. Methylace má důležitou funkci ve stabilitě proteinu Tau. Mohlo by dojít k přeslechu mezi methylací Tau a fosforylací, kde obě místa sousedí. Například tři z lysinů v KXGS motivech (K259, K290 a K353) jsou methylovány za fyziologických podmínek [24, 37]. Modifikace lysinu na motivech KXGS výrazně snižují fosforylační potenciál na sousedním serinu, což implikuje ochrannou roli methylace. Bylo však zjištěno, že acetylace lysinu na motivu KXGS je přítomna v PHF a je známo, že zvyšuje hyperfosforylaci Tau [92]. Většina míst pro metylaci je přítomna na oblasti vázající mikrotubuly (MTBR), z nichž tři místa se překrývají s ubikvitinací [24, 25]. Acetylace na K163, K174 a/nebo K180 se uvádí in vivo, zatímco obsazenost acetylací se zvyšuje s progresí AD. Místa v rámci (K274 a K280) nebo přilehlá (K259 a K353) k PHF6* v MTBR byla také zjištěna jako acetylovaná [9, 37]. SUMOylace Tau se vyskytuje hlavně ve dvou místech – K340 a K385, přičemž obě leží v oblasti repetitivní domény Tau [93]. Je známo, že SUMOylace na K340 má patologický dopad, protože koreluje s fosforylací Tau na fosfoepitopech asociovaných s AD, jako jsou T231 a S262 [94]. Ačkoli je známo, že SUMOylace na K340 má patologickou roli; K385 slouží také jako místo pro metylaci a ubikvitinaci, což naznačuje jeho rozhodující roli v neurodegeneraci. Možnost modifikace jednoho místa prostřednictvím odlišných značek PTM (methylace, acetylace atd.) může vést k různým osudům proteinu Tau (obr. 3). Současné důkazy různých PTM křížových rozhovorů naznačují, že kompetice o lysinové zbytky může řídit funkční stav i přeměnu Tau proteinu.

Regulace metylace Tau a její metabolické důsledky pro zdraví neuronů
Stav celkové methylace/demethylace v buňkách závisí na poolu univerzálních donorů methylových skupin, tj. S-adenosylmethioninu (SAM) odvozeného od methioninu. SAM se po darování methylové skupiny přemění na S-adenosyl homocystein (SAH), který se následně hydrolyzuje na homocystein v reverzibilní reakci (obr. 4) [95–97]. Homocystein může být přeměněn zpět na methionin pomocí enzymu methioninsyntázy, který podporuje optimální methylační potenciál v buňce, nebo může být přeměněn na cystein v transsulfurační reakci pomocí folátu [98, 99]. Poměr SAM a SAH je tedy důležitým determinantem methylačního potenciálu, kde vyšší hladina SAH odráží narušenou buněčnou metylaci [100]. Metabolismus methylové skupiny v buňkách je považován za kritický faktor týkající se zdraví neuronů kvůli zapojení metylace do různých regulačních procesů, jako je genová represe prostřednictvím metylace DNA, epigenetická regulace prostřednictvím modifikace histonů, metabolismus neurotransmiterů, úloha při syntéze fosfolipidů a tvorbě myelinu. [101–108].
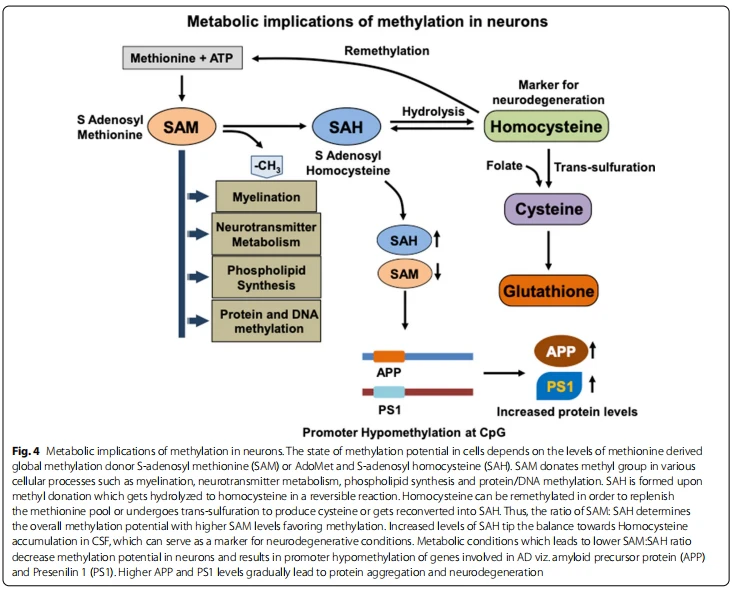
Nerovnováha ve fosforylaci Tau vzniká buď nadměrnou aktivitou kinázy nebo sníženou aktivitou fosfatázy. U AD může dojít k hyperfosforylaci Tau, pokud je aktivita PP2A potlačena bez jakékoli změny kinázové aktivity [109]. Nižší poměr SAM: SAH je důležitý u tauopatií, protože existuje nepřímý vztah mezi narušenou buněčnou metylací a hyperfosforylací Tau [110]. V tomto aspektu je PP2A důležitá proteinová fosfatáza, o které je známo, že reguluje fosforylační stav Tau. PP2A se skládá ze tří podjednotek ve své aktivní formě – A, B a C [111–113]. Tvorba aktivních enzymů je regulována reverzibilní methylací na C-konci podjednotky C, která řídí tvorbu enzymového heterotrimeru. K methylaci také dochází na AC dimeru, u kterého bylo prokázáno, že podporuje jeho afinitu k podjednotce B [113]. Methylace tedy hraje ústřední roli v aktivaci PP2A. SAH vytvořený jako výsledek methylace zprostředkované SAM vede k homocysteinu, který se obvykle přemění na methionin nebo může být přeměněn na SAH asociací s adenosinem [114]. Určité rizikové faktory, jako je nedostatek folátu (potřebný pro transsulfurační reakci) nebo kobalaminu (potřebný pro přeměnu homocysteinu na methionin), dietní návyky, genetické faktory atd. podporují akumulaci SAH [97, 115–117]. Hromadění SAH podporuje celkovou hypomethylaci, což upřednostňuje vyčerpání methylového donorového SAM poolu a je také kompetitivním inhibitorem enzymů methyltransferázy. Zvýšený homocystein je obvykle považován za biomarker u cévních onemocnění [118–120]. Je známo, že metabolické defekty vedoucí k akumulaci homocysteinu ovlivňují kognitivní funkce prostřednictvím různých mechanismů [121, 122]. Homocystein je zodpovědný za ovlivnění zdraví neuronů prostřednictvím oxidačního stresu, ukládání amyloidu a podpory fosforylace Tau [123–130]. Hladinu homocysteinu lze považovat za rizikový faktor i za patologický marker. Zacílení na zvýšenou hladinu homocysteinu tedy může pomoci při kontrole progrese AD.
Shrnutí a budoucí směry
Výskyt a progrese Alzheimerovy choroby závisí na mnoha faktorech, z nichž hlavní roli hrají posttranslační modifikace klíčových proteinů. Tau je vystaven velkému počtu PTM na více místech a pokud jde o PTM Tau, fosforylace je dobře studována a bylo zjištěno, že má definitivní roli v progresi onemocnění. Role methylace však musí být prozkoumána a jasně pochopena. Na jedné straně má methylace Tau ochrannou funkci proti jeho agregaci, na druhé straně může mít škodlivý účinek. V závislosti na místě methylace a její možné křížové komunikaci a konkurenci o dostupné místo se účinek může lišit. Lysinové zbytky, které mohou být podrobeny jak acetylaci, tak methylaci, jsou důležité z hlediska funkce a stability Tau, protože je známo, že acetylace je spojena s agregovaným Tau. Tau PHF pocházející z AD mozků jsou silně acetylovány na více místech. Ochrannou funkci methylace proti agregaci Tau lze přičíst preferenční metylaci takových míst. Avšak lysinové zbytky jako K254, které mohou být podrobeny methylaci a ubikvitinaci, představují jiný scénář. V takových případech může methylace bránit degradaci Tau a obratu v buňkách tím, že brání proteasomální degradaci Tau.

Doplňky Cistanche
Epigenetická regulace je důležitým aspektem Alzheimerovy choroby, protože je známo, že hladina exprese mnoha klíčových proteinů, jako jsou APP, BACE1, preseniliny a ApoE, je pod epigenetickou regulací. Zde je klíčová role methylace jako genového represoru prostřednictvím metylace DNA a také při remodelaci chromatinu prostřednictvím modifikace histon lysinu. Celkový methylační potenciál buněk je nutný pro řízení transkripčních úrovní genů. Stavy, které podporují hypomethylaci, by mohly vést ke zvýšeným hladinám genových transkriptů a tím ke zvýšeným hladinám proteinů. Proteiny, které se přímo (APP, Tau a preseniliny) nebo nepřímo (BACE1 a různé další kinázy) účastní progrese AD, jsou upregulovány, což vede k posunu rovnováhy směrem k progresi onemocnění. Dále jsou enzymy zapojené do ochranné funkce, jako je PP2A, regulovány methylací. Při snížené methylaci v buňkách vede suprese PP2A ke zvýšeným a abnormálním hladinám fosforylace včetně hyperfosforylace Tau.
Methylace se přímo účastní regulace Tau i epigenetických mechanismů a hypometylovaný stav v buňkách je jedním z příčinných faktorů. Existuje složitá rovnováha mezi úrovní univerzálního donoru methylové skupiny SAM a jeho protějšku SAH, která určuje celkový metylační potenciál. Nerovnováha metabolismu methylových skupin může být způsobena vnitřními a vnějšími faktory, což vede k nižšímu poměru SAM: SAH a tím ke snížení metylačního potenciálu. V takových případech jsou hladiny plazmatického homocysteinu vysoce zvýšené, který byl dlouhou dobu používán jako marker zdraví srdce. Zjistilo se však, že jeho hladina je také zvýšená u neurodegenerativních stavů, což naznačuje důležitou roli methylace.
Methylace může sloužit jako represor nebo aktivátor genové exprese v závislosti na místě modifikace histon lysinu [131]. Podávání specifických inhibitorů DNMT může pomoci zmírnit patologické stavy, které vznikají z hypermetylace. Hypoxické stavy v kortikálních a hipokampálních neuronech vedly ke zvýšené H3K9Me2 a snížené acetylaci H3 na promotoru neprilysinu, což vedlo k jeho downregulaci. Snížené hladiny neprilysinu podporují akumulaci amyloidního plaku, protože funguje jako enzym degradující A [132]. Diazepinchinazolin-aminový derivát-BIX-01294 je inhibitor DNMT, který specificky působí na methyltransferázu G9a [133]. Bylo popsáno, že léčba BIX{12}} doplňuje synaptickou plasticitu v modelu amyloidních potkanů [134]. Většina inhibitorů nebo modulátorů metylace, jako je decitabin (DAC) a azacitidin (AZA), je však nespecifická a vykazuje globální účinky na celý genom [135]. Použití inhibitorů nebo modulátorů, což jsou specifická činidla, která mohou působit na udržení methylačního potenciálu, je tedy žádoucí pro navržení terapeutických strategií.
Dietní návyky a terapeutické zásahy mohou pomoci obnovit normální hladiny homocysteinu a tím i metylační potenciál. Protože methylace je zapojena jak přímo jako modifikátor Tau, tak nepřímo jako epigenetický modulátor na AD; může se ukázat jako důležitý terapeutický cíl pro prevenci nemocí. Alzheimerova choroba je spojena s nižšími hladinami SAM, jak je vidět v mozku AD [136, 137]. U AD jsou evidentní změny v metabolismu jednoho uhlíku zahrnující methylaci, což brzdí globální metylační potenciál. Snížený metylační potenciál zase vede k celkové hypomethylaci. Hypometylovaný stav v neuronech je spojen s agregací Tau, zvýšenou expresí presenilinu a akumulací amyloidu [138, 139]. Terapeutické strategie zaměřené na doplnění sníženého metylačního potenciálu v neuronech se tedy mohou ukázat jako prospěšné při léčbě AD (obr. 5). Bylo zjištěno, že podávání SAM u 3xTg-AD myší je účinné proti amyloidní a Tau patologii a zlepšuje faktory spojené s reklamami, jako je genetická predispozice a oxidační stres [140, 141].
Přírodní sloučeniny schopné modulovat stav methylace DNA mohou poskytnout doplňkový přístup ke zmírnění patologických znaků u AD. Například epigalokatechin-3-gallát (EGCG) kompetitivně inhibuje DNMT1 a vede k opětovné expresi genu umlčeného prostřednictvím DNMT1-zprostředkované metylace [142–144]. Existují další malé molekuly přírodního původu, jako je naringin, apigenin, luteolin, kurkumin, genistein atd., o nichž je známo, že mají mírné účinky na metylaci DNA [144–146].

Reference
1. Agorogiannis E, Agorogiannis G, Papadimitriou A, Hadjigeorgiou G. Chybné skládání proteinů u neurodegenerativních onemocnění. Neuropathol Appl Neurobiol. 2004;30:215–24.
2. Dehmelt L, Halpain S. MAP2/Tau rodina proteinů asociovaných s mikrotubuly. Genome Biol. 2005;6:1–10.
3. Terwel D, Dewachter I, Van Leuven F. Axonální transport, tau protein a neurodegenerace u Alzheimerovy choroby. Neuro Mol Med. 2002;2:151–65.
4. Sonawane SK, Chinnathambi S. Prionová propagace posttranslačně modifikovaného tau u Alzheimerovy choroby: hypotéza. J Mol Neurosci. 2018;65:480–90.
5. Gorantla NV, Chinnathambi S. Tau protein získaný molekulárními chaperony během Alzheimerovy choroby. J Mol Neurosci. 2018;66:356–68.
6. Gorantla NV, Chinnathambi S. Autofagické cesty k vyčištění tau agregátů u Alzheimerovy choroby. Cell Mol Neurobiol. 2020; 8:1–7.
7. Ellmer D, Brehs M, Haj-Yahya M, Lashuel HA, Becker CF. Jednotlivé posttranslační modifikace v centrálních repetitivních doménách Tau4 ovlivňují jeho agregaci a vazbu tubulinu. Angew Chem Int Ed. 2019;58:1616–20.
8. Ercan-Herbst E, Ehrig J, Schöndorf DC, Behrendt A, Klaus B, Ramos BG, Oriol NP, Weber C, Ehrnhoefer DE. Posttranslační modifikační signatura definuje změny v rozpustném tau korelující s oligomerizací v mozku rané fáze Alzheimerovy choroby. Acta Neuropathol Commun. 2019;7:1–19.
9. Martin L, Latypová X, Terro F. Posttranslační modifikace proteinu tau: implikace pro Alzheimerovu chorobu. Neurochem Int. 2011;58:458–71.
10. Alonso ADC, Grundke-Iqbal I, Iqbal K. Hyperfosforylovaný tau u Alzheimerovy choroby sekvestruje normální tau do spleti vláken a rozkládá mikrotubuly. Nat Med. 1996;2:783–7.
11. Johnson GV, Stoothof WH. Fosforylace Tau ve funkci a dysfunkci neuronových buněk. J Cell Sci. 2004;117:5721–9.
12. Brandt R, Trushina NI, Bakota L, Mulkidjanian AY. Vývoj fosforylace tau a interakcí. Front Aging Neurosci. 2019;11:256.
13. Yu Y, Run X, Liang Z, Li Y, Liu F, Liu Y, Iqbal K, Grundke-Iqbal I, Gong CX. Vývojová regulace fosforylace tau, tau kináz a tau fosfatáz. J Neurochem. 2009;108:1480–94.
14. Neddens J, Temmel M, Flunkert S, Kerschbaumer B, Hoeller C, Loefer T, Niederkofer V, Daum G, Attems J, Hutter-Paier B. Fosforylace různých míst tau během progrese Alzheimerovy choroby. Acta Neuropathol Commun. 2018;6:52.
15. Šimić G, Babić Leko M, Wray S, Harrington C, Delalle I, Jovanov-Milošević N, Bažadona D, Buée L, De Silva R, Di Giovanni G. Tau protein hyperfosforylace a agregace u Alzheimerovy choroby a jiných tauopatií a možné neuroprotektivní strategie. Biomolekuly. 2016;6:6.
16. Ishiguro K, Sato K, Takamatsu M, Park J, Uchida T, Imahori K. Analýza fosforylace tau s protilátkami specifickými pro fosforylační místa. Neurosci Lett. 1995;202:81–4.
17. Goedert M, Jakes R, Crowther R, Cohen P, Vanmechelen E, Vandermeeren M, Cras P. Epitopové mapování monoklonálních protilátek k párovým helikálním vláknům Alzheimerovy choroby: identifikace fosforylačních míst v proteinu tau. Biochem J. 1994;301:871–7.
18. O'Neill C., Anderton B., Anderton BH, Betts J., Blackstock WP, Brion J.-P., Chapman S., Connell J., Dayanandan R., Gallo J.-M. In Biochemical Society Symposia, roč. 67. Portland Press; 2001. s. 73–80.
19. Wagner U, Utton M, Gallo JM, Miller C. Buněčná fosforylace tau pomocí GSK-3 beta ovlivňuje vazbu tau na mikrotubuly a organizaci mikrotubulů. J Cell Sci. 1996;109:1537–43.
20. Gong CX, Lidsky T, Wegiel J, Zuck L, Grundke-Iqbal I, Iqbal K. Fosforylace proteinu tau asociovaného s mikrotubuly je regulována protein fosfatázou 2A v mozku savců, důsledky pro neurofibrilární degeneraci u Alzheimerovy choroby. J Biol Chem. 2000;275:5535–44.
21. Liu F, Grundke-Iqbal I, Iqbal K, Gong CX. Příspěvky proteinových fosfatáz PP1, PP2A, PP2B a PP5 k regulaci fosforylace tau. Eur J Neurosci. 2005;22:1942–50.
22. Balmik AA, Sonawane SK, Chinnathambi S. Modulace aktinové sítě a fosforylace tau pomocí domény HDAC6 ZnF UBP. BioRxiv, 702571; 2019.
23. Chen S, Li B, Grundke-Iqbal I, Iqbal K. I PP2A 1 ovlivňuje fosforylaci Tau prostřednictvím asociace s katalytickou podjednotkou proteinové fosfatázy 2A. J Biol Chem. 2008;283:10513–21.
24. Funk KE, Thomas SN, Schafer KN, Cooper GL, Liao Z, Clark DJ, Yang AJ, Kuret J. Metylace lyzinu je endogenní posttranslační modifikace tau proteinu v lidském mozku a modulátor sklonu k agregaci. Biochem J. 2014;462:77–88.
25. Thomas SN, Funk KE, Wan Y, Liao Z, Davies P, Kuret J, Yang AJ. Duální modifikace proteinu PHF-tau Alzheimerovy choroby methylací lysinu a ubikvitylací: přístup hmotnostní spektrometrie. Acta Neuropathol. 2012;123:105–17.
26. Sontag E, Nunbhakdi-Craig V, Sontag JM, Diaz-Arrastia R, Ogris E, Dayal S, Lentz SR, Arning E, Bottiglieri T. Proteinfosfatáza 2A methyltransferáza spojuje metabolismus homocysteinu s regulací tau a amyloidových prekurzorových proteinů. J Neurosci. 2007;27:2751–9.
27. Shirafuji N, Hamano T, Yen SH, Kanaan NM, Yoshida H, Hayashi K, Ikawa M, Yamamura O, Kuriyama M, Nakamoto Y. Homocystein zvyšuje fosforylaci tau, zkrácení a oligomerizaci. Int J Mol Sci. 2018;19:891.
28. Bryant JC, Westphal RS, Wadzinski BE. Methylovaný C-koncový leucinový zbytek katalytické podjednotky PP2A je důležitý pro vazbu regulační B podjednotky. Biochem J. 1999;339:241–6.
29. Wang Y, Yang R, Gu J, Yin X, Jin N, Xie S, Wang Y, Chang H, Qian W, Shi J. Křížové rozhovory mezi cestami PI3K-AKT-GSK-3 a PP2A určují tau hyperfosforylace. Neurobiol stárnutí. 2015;36:188–200.
30. Qian W, Shi J, Yin X, Iqbal K, Grundke-Iqbal I, Gong CX, Liu F. PP2A reguluje fosforylaci tau přímo i nepřímo prostřednictvím aktivace GSK-3. J Alzheimers Dis. 2010;19:1221–9.
31. Copeland RA, Solomon ME, Richon VM. Proteinové methyltransferázy jako cílová třída pro objevování léků. Nat Rev Drug Discov. 2009;8:724–32.
32. Dillon SC, Zhang X, Trievel RC, Cheng X. Nadrodina proteinů domény SET: protein lysin methyltransferázy. Genome Biol. 2005;6:227.
33. Qian C, Zhou MM. SET doménový protein lysin methyltransferázy: struktura, specificita a katalýza. Cell Mol Life Sci CMLS. 2006;63:2755–63.
34. Rathert P, Dhayalan A, Murakami M, Zhang X, Tamas R, Jurkowska R, Komatsu Y, Shinkai Y, Cheng X, Jeltsch A. Proteinová lysin methyltransferáza G9a působí na nehistonové cíle. Nat Chem Biol. 2008;4:344–6.
35. Tamas R. Výzkum proteinů odpovědných za vytvoření a rozpoznání významných modifikací lysinu; 2014.
36. Gong CX, Liu F, Grundke-Iqbal I, Iqbal K. Posttranslační modifikace tau proteinu u Alzheimerovy choroby. J Neural Transm. 2005;112:813–38.
37. Kontaxi C, Piccardo P, Gill AC. Lysinem řízené posttranslační modifikace tau proteinu u Alzheimerovy choroby a souvisejících tauopatií. Přední Mol Biosci. 2017;4:56.
38. Min SW, Chen X, Tracy TE, Li Y, Zhou Y, Wang C, Shirakawa K, Minami SS, Defensor E, Mok SA. Kritická role acetylace v tau-zprostředkované neurodegeneraci a kognitivních deficitech. Nat Med. 2015;21:1154–62.
39. Min SW, Cho SH, Zhou Y, Schroeder S, Haroutunian V, Seeley WW, Huang EJ, Shen Y, Masliah E, Mukherjee C. Acetylace tau inhibuje jeho degradaci a přispívá k tauopatii. Neuron. 2010;67:953–66.
40. Bichmann M, Oriol NP, Ercan-Herbst E, Schöndorf DC, Ramos BG, Schwaerzler V, Haberkant P, Gasparini L, Ehrnhoefer DE. Monomethylace lysinu zprostředkovaná SETD7- je hojná na nehyperfosforylovaném jaderném Tau. bioRxiv; 2020.
41. Morris M, Knudsen GM, Maeda S, Trinidad JC, Ioanoviciu A, Burlingame AL, Mucke L. Tau post-translační modifikace u transgenních myší divokého typu a lidského amyloidního prekurzorového proteinu. Nat Neurosci. 2015;18:1183–9.
42. Brandt R, Léger J, Lee G. Interakce tau s neurální plazmatickou membránou zprostředkovaná tauovou aminoterminální projekční doménou. J Cell Biol. 1995;131:1327–40.
43. Sultan A, Nesslany F, Violet M, Bégard S, Loyens A, Talahari S, Mansuroglu Z, Marzin D, seržant N, Humez S. Nuclear tau, klíčový hráč v ochraně neuronální DNA. J Biol Chem. 2011;286:4566–75.
44. Park SY, Ferreira A. Generování 17 kDa neurotoxického fragmentu: alternativní mechanismus, kterým tau zprostředkovává -amyloidem indukovanou neurodegeneraci. J Neurosci. 2005;25:5365–75.
45. Amadoro G, Ciotti MT, Costanzi M, Cestari V, Calissano P, Canu N. NMDA receptor zprostředkovává tau-indukovanou neurotoxicitu aktivací calpainu a ERK/MAPK. Proč Natl Acad Sci. 2006;103:2892–7.
46. Reinecke JB, DeVos SL, McGrath JP, Shepard AM, Goncharov DK, Tait DN, Fleming SR, Vincent MP, Steinhilb ML. Zapojení calpainu do toxicity zprostředkované tau in vivo. PLoS ONE. 2011;6:e23865.
47. Neal M, Richardson JR. Epigenetická regulace funkce astrocytů při neurozánětu a neurodegeneraci. Biochimica et Biophysica Acta Mol Basis Dis. 2018;1864:432–43.
48. Mastroeni D, Grover A, Delvaux E, Whiteside C, Coleman PD, Rogers J. Epigenetické změny u Alzheimerovy choroby: poklesy metylace DNA. Neurobiol stárnutí. 2010;31:2025–37.
49. Mastroeni D, McKee A, Grover A, Rogers J, Coleman PD. Epigenetické rozdíly v kortikálních neuronech od páru jednovaječných dvojčat neshodných pro Alzheimerovu chorobu. PLoS ONE. 2009;4:e6617.
50. Tulloch J, Leong L, Thomson Z, Chen S, Lee EG, Keene CD, Millard SP, Yu CE. Epigenetické změny APOE specifické pro glii v mozku Alzheimerovy choroby. Brain Res. 2018;1698:179–86.
51. Cheray M, Joseph B. Epigenetika kontroluje plasticitu mikroglií. Front Cell Neurosci. 2018;12:243.
52. Das R, Chinnathambi S. Mikrogliální priming prezentace antigenu a adaptivní stimulace u Alzheimerovy choroby. Cell Mol Life Sci. 2019;6:1–14.
53. Mano T, Nagata K, Nonaka T, Tarutani A, Imamura T, Hashimoto T, Bannai T, Koshi-Mano K, Tsuchida T, Ohtomo R. Neuronově specifická methylomová analýza odhaluje epigenetickou regulaci a dysfunkci BRCA1 související s tau Alzheimerova choroba. Proč Natl Acad Sci. 2017;114:E9645–54.
54. Urdinguio RG, Sanchez-Mut JV, Esteller M. Epigenetické mechanismy u neurologických onemocnění: geny, syndromy a terapie. Lancet Neurol. 2009;8:1056–72.
55. Jakovcevski M, Akbarian S. Epigenetické mechanismy u neurologických onemocnění. Nat Med. 2012;18:1194–204.
56. Holliday R. Methylace DNA a epigenetické mechanismy. Cell Biophys. 1989;15:15–20.
57. Fuks F. Methylace DNA a modifikace histonů: spojení k umlčení genů. Curr Opin Genet Dev. 2005;15:490–5.
58. Illingworth RS, Gruenewald-Schneider U, Webb S, Kerr AR, James KD, Turner DJ, Smith C, Harrison DJ, Andrews R, Bird AP. Orphan CpG ostrovy identifikují četné konzervované promotory v savčím genomu. PLoS Genet. 2010;6:e1001134.
59. Murakami K, Kojima T, Sakaki Y. Hodnocení shluků vazebných míst transkripčního faktoru o lidském promotoru, CpG ostrovech a genové expresi. BMC Genom. 2004;5:16.
60. Liu Y, Wang M, Marcora EM, Zhang B, Goate AM. Hypermethylace promotoru DNA – důsledky pro Alzheimerovu chorobu. Neurosci Lett. 2019;711:134403.
61. Bradley-Whitman M, Lovell M. Epigenetické změny v progresi Alzheimerovy choroby. Mech Aging Dev. 2013;134:486–95.
62. Fu Y, He C. Modifikace nukleových kyselin s epigenetickým významem. Curr Opin Chem Biol. 2012;16:516–24.
63. Kriaucionis S, Bird A. Methylace DNA a Rettův syndrom. Hum Mol Genet. 2003;12:R221–7.
64. Woodcock D, Crowther P, Diver W. Většina methylovaných deoxycytidinů v lidské DNA není v dinukleotidu CpG. Biochem Biophys Res Commun. 1987;145:888–94.
65. Ziller MJ, Müller F, Liao J, Zhang Y, Gu H, Bock C, Boyle P, Epstein CB, Bernstein BE, Lengauer T. Genomická distribuce a variace mezi vzorky non-CpG methylace napříč typy lidských buněk. PLoS Genet. 2011;7:e1002389.
66. Robertson KD. Metylace DNA a lidská onemocnění. Nat Rev Genet. 2005;6:597–610.
67. Moore LD, Le T, Fan G. Metylace DNA a její základní funkce. Neuropsychofarmakologie. 2013;38:23–38.
68. Al-Mahdawi S, Virmouni SA, Pook MA. Epigenetické biomarkery a diagnostika. Amsterdam: Elsevier; 2016. str. 401–15.
69. Fedotova EY, Illarioshkin S. Metylace DNA u neurodegenerativních onemocnění. Russ J Genet. 2019;55:271–7.
70. Bakulski KM, Dolinoy DC, Sartor MA, Paulson HL, Konen JR, Lieberman AP, Albin RL, Hu H, Rozek LS. Rozdíly v methylaci DNA v celém genomu mezi Alzheimerovou chorobou s pozdním nástupem a kognitivně normálními kontrolami v lidském frontálním kortexu. J Alzheimers Dis. 2012;29:571–88.
71. Rao J, Keleshian V, Klein S, Rapoport S. Epigenetické modifikace ve frontálním kortexu u pacientů s Alzheimerovou chorobou a bipolární poruchou. Translská psychiatrie. 2012;2:e132.
72. Coppieters N, Dragunow M. Epigenetika u Alzheimerovy choroby: zaměření na modifikace DNA. Curr Pharm Des. 2011;17:3398–412.
73. Li P, Marshall L, Oh G, Jakubowski JL, Groot D, He Y, Wang T, Petronis A, Labrie V. Epigenetická dysregulace zesilovačů v neuronech je spojena s patologií Alzheimerovy choroby a kognitivními symptomy. Nat Commun. 2019;10:1–14.
74. Pogribny IP, Beland FA. Hypometylace DNA ve vzniku a patogenezi lidských onemocnění. Cell Mol Life Sci. 2009;66:2249–61.
75. Fan G, Beard C, Chen RZ, Csankovszki G, Sun Y, Siniaia M, Biniszkiewicz D, Bates B, Lee PP, Kühn R. Hypomethylace DNA narušuje funkci a přežívání neuronů CNS u postnatálních zvířat. J Neurosci. 2001;21:788–97.
76. její N, McKenzie C, Garrett R, Baker M, Fox N, Isaacs GD. Amyloid – mění stav metylace DNA genů buněčného osudu v modelu Alzheimerovy choroby. J Alzheimers Dis. 2014;38:831–44.
77. Kandalepas PC, Sadleir KR, Eimer WA, Zhao J, Nicholson DA, Vassar R. Alzheimerova sekretáza BACE1 se lokalizuje do normálních presynaptických zakončení a do dystrofických presynaptických zakončení obklopujících amyloidní plaky. Acta Neuropathol. 2013;126:329–52.
78. Fischer A, Sananbenesi F, Wang X, Dobbin M, Tsai LH. Obnova učení a paměti je spojena s remodelací chromatinu. Příroda. 2007;447:178–82.
79. McShea A, Lee HG, Petersen RB, Casadesus G, Vincent I, Linford NJ, Funk JO, Shapiro RA, Smith MA. Opětovný vstup do buněčného cyklu neuronů zprostředkovává změny typu Alzheimerovy choroby. Biochimica et Biophysica Acta Mol Basis Dis. 2007;1772:467–72.
80. Lee KY, Clark AW, Rosales JL, Chapman K, Fung T, Johnston RN. Zvýšená aktivita neuronální Cdc2-kinázy v mozku s Alzheimerovou chorobou. Neurosci Res. 1999;34:21–9.
81. Sanchez-Mut JV, Heyn H, Vidal E, Moran S, Sayols S, Delgado-Morales R, Schultz MD, Ansoleaga B, Garcia-Esparcia P, Pons-Espinal M. Lidské DNA methylomy neurodegenerativních onemocnění vykazují běžné epigenomické vzorce . Translská psychiatrie. 2016;6:e718–e718.
82. Lu H, Liu X, Deng Y, Qing H. Metylace DNA, ruka za neurodegenerativními chorobami. Front Aging Neurosci. 2013;5:85.
83. Wen KX, Milic J, El-Khodor B, Dhana K, Nano J, Pulido T, Kraja B, Zaciragic A, Bramer WM, Troup J. Role methylace DNA a modifikací histonů u neurodegenerativních onemocnění: systematický přehled. PLoS ONE. 2016;11:e0167201.
84. Sanchez-Mut JV, Aso E, Panayotis N, Lott I, Dierssen M, Rabano A, Urdinguio RG, Fernandez AF, Astudillo A, Martin-Subero JI. Mapa metylace DNA myšího a lidského mozku identifikuje cílové geny u Alzheimerovy choroby. Mozek. 2013;136:3018–27.
85. Bollati V, Galimberti D, Pergola L, Dalla Valle E, Barretta F, Cortini F, Scarpini E, Bertazzi P, Baccarelli A. Methylace DNA v repetitivních prvcích a Alzheimerova choroba. Brain Behav Immun. 2011;25:1078–83.
86. Goldbaum O, Richter C. Neurobiologie proteolytického stresu onemocnění způsobuje indukci proteinu tepelného šoku, tau ubikvitinaci a nábor ubikvitinu do tau-pozitivních agregátů v oligodendrocytech v kultuře; 2004.
87. Kosik KS, Shimura H. Fosforylovaný tau a neurodegenerativní ciliopatie. Biochimica et Biophysica Acta Mol Basis Dis. 2005;1739:298–310.
88. Arnaud L, Robakis NK, Figueiredo-Pereira ME. Může to vyžadovat zánět, fosforylaci a všudypřítomnost, aby se „zamotaly“ u Alzheimerovy choroby. Neurodegener Dis. 2006;3:313–9.
89. Bancher C, Brunner C, Lassmann H, Budka H, Jellinger K, Wiche G, Seitelberger F, Grundke-Iqbal I, Iqbal K, Wisniewski H. Akumulace abnormálně fosforylovaného τ předchází vzniku neurofibrilárních klubek u Alzheimerovy choroby. Brain Res. 1989;477:90–9.
90. Bancher C, Grundke-Iqbal I, Iqbal K, Fried V, Smith H, Wisniewski H. Abnormální fosforylace tau předchází ubikvitinaci u neurofibrilární patologie Alzheimerovy choroby. Brain Res. 1991;539:11–8.
91. Yang XJ, Seto E. Acetylace lysinu: kodifikované přeslechy s dalšími posttranslačními modifikacemi. Mol Cell. 2008;31:449–61.
92. Cook C, Carlomagno Y, Gendron TF, Dunmore J, Schefel K, Stetler C, Davis M, Dickson D, Jarpe M, DeTure M. Acetylace motivů KXGS v tau je kritickým determinantem při modulaci agregace tau a clearance . Hum Mol Genet. 2014;23:104–16.
93. Dorval V, Fraser PE. Modifikace malého ubiquitinu podobného modifikátoru (SUMO) nativně rozložených proteinů tau a -synukleinu. J Biol Chem. 2006;281:9919–24.
94. Luo HB, Xia YY, Shu XJ, Liu ZC, Feng Y, Liu XH, Yu G, Yin G, Xiong YS, Zeng K. SUMOylace na K340 inhibuje degradaci tau prostřednictvím deregulace jeho fosforylace a ubikvitinace. Proč Natl Acad Sci. 2014;111:16586–91.
95. Finkelstein JD. Metabolické regulační vlastnosti S-adenosylmethioninu a S-adenosylhomocysteinu. Clin Chem Lab Med. 2007;45:1694–9.
96. Loenen W. Portland Press Ltd., 2006.
97. Obeid R, Herrmann W. Homocystein a lipidy: S-adenosyl methionin jako klíčový meziprodukt. FEBS Lett. 2009;583:1215–25.
98. Joseph J, Loscalzo J. Methoxistasis: integrace rolí homocysteinu a kyseliny listové v kardiovaskulární patobiologii. Živiny. 2013;5:3235–56.
99. Williams KT, Schalinske KL. Nové poznatky o regulaci metabolismu methylové skupiny a homocysteinu. J Nutr. 2007;137:311–4.
100. Bottiglieri T, Hyland K, Reynolds EH. Klinický potenciál ademetioninu (S-adenosylmethionin) u neurologických poruch. Drogy. 1994;48:137–52.
101. Vaillant I, Paszkowski J. Role histonu a metylace DNA v genové regulaci. Curr Opin Plant Biol. 2007;10:528–33.
102. Razin A, Cedar H. Methylace DNA a genová exprese. Microbiol Mol Biol Rev. 1991;55:451-8.
103. Miller AL. Methylace, neurotransmiter a antioxidační spojení mezi folátem a depresí. Alternative Med Rev. 2008;13:3.
104. Rosengarten H, Friedhof AJ. Přehled nedávných studií biosyntézy a vylučování halucinogenů tvořených metylací neurotransmiterů nebo příbuzných látek. Schizofr Bull. 1976;2:90.
105. Hirata F, Axelrod J. Metylace fosfolipidů a přenos biologického signálu. Věda. 1980;209:1082–90.
106. Pascale R, Pirisi L, Daino L, Zanetti S, Satta A, Bartoli E, Feo F. Role fosfatidylethanolaminové methylace v syntéze fosfatidylcholinu hepatocyty izolovanými z cholin-deficientních krys. FEBS Lett. 1982;145:293–7.
107. Kim S, Lim IK, Park GH, Paik WK. Biologická metylace bazického proteinu myelinu: enzymologie a biologický význam. Int J Biochem Cell Biol. 1997;29:743–51.
108. Zarazúa S, Ríos R, Delgado JM, Santoyo ME, Ortiz-Pérez D, JiménezCapdeville ME. Snížená methylace argininu a změny myelinu u potkanů vystavených arsenu. Neurotoxikologie. 2010;31:94–100.
109. Planel E, Yasutake K, Fujita SC, Ishiguro K. Inhibice protein fosfatázy 2A potlačuje inhibici tau protein kinázy I/glykogen syntázy kinázy 3 a cyklin-dependentní kinázy 5 a vede k hyperfosforylaci tau v hippocampu hladovějící myši. J Biol Chem. 2001;276:34298–306.
110. Vafai SB, Stock JB. Methylace proteinové fosfatázy 2A: spojení mezi zvýšeným plazmatickým homocysteinem a Alzheimerovou chorobou. FEBS Lett. 2002;518:1–4.
111. Janssens V, Goris J. Proteinová fosfatáza 2A: vysoce regulovaná rodina serin/threonin fosfatáz zapojených do buněčného růstu a signalizace. Biochem J. 2001;353:417–39.
112. Sontag E, Nunbhakdi-Craig V, Lee G, Brandt R, Kamibayashi C, Kuret J, White CL, Mumby MC, Bloom GS. Molekulární interakce mezi protein fosfatázou 2A, tau a mikrotubuly Důsledky pro regulaci fosforylace tau a rozvoj tauopatií. J Biol Chem. 1999;274:25490–8.
113. Tolstykh T, Lee J, Vafai S, Stock JB. Karboxylová methylace reguluje fosfoprotein fosfatázu 2A řízením asociace regulačních B podjednotek. EMBO J. 2000;19:5682–91.
114. De La Haba G, Cantoni G. Enzymatická syntéza S-adenosylL-homocysteinu z adenosinu a homocysteinu. J Biol Chem. 1959;234:603–8.
115. Yi P, Melnyk S, Pogribna M, Pogribny IP, Hine RJ, James SJ. Zvýšení plazmatického homocysteinu spojené s paralelním zvýšením plazmatického S-adenosylhomocysteinu a hypomethylace lymfocytární DNA. J Biol Chem. 2000;275:29318–23.
116. Tchantchou F, Graves M, Ortiz D, Chan A, Rogers E, Shea T. S-adenosyl methionin: souvislost mezi nutričními a genetickými rizikovými faktory pro neurodegeneraci u Alzheimerovy choroby. J Nutr Zdraví Stárnutí. 2006;10:541.
117. Bottiglieri T. Folát, vitamin B12 a S-adenosylmethionin. Psychiatric Clin. 2013;36:1–13.
118. Sreckovic B, Sreckovic VD, Soldatovic I, Colak E, Sumarac-Dumanovic M, Janeski H, Janeski N, Gacic J, Mrdovic I. Homocystein je marker pro metabolický syndrom a aterosklerózu. Diabetes Metab Syndr. 2017;11:179–82.
119. Schalinské KL, Smazal AL. Homocysteinová nerovnováha: patologický metabolický marker. Adv Nutr. 2012;3:755–62.
120. Chaava M, Tsh B, Tsh S. Homocystein jako rizikový marker kardiovaskulárních onemocnění. Georgian Med News. 2005;5:65–70.
121. Obeid R, Herrmann W. Mechanismy homocysteinové neurotoxicity u neurodegenerativních onemocnění se zvláštním zřetelem k demenci. FEBS Lett. 2006;580:2994–3005.
122. Herrmann W, Obeid R. Homocystein: biomarker u neurodegenerativních onemocnění. Clin Chem Lab Med. 2011;49:435–41.
123. Lehmann M, Gottfried C, Regland B. Identifikace kognitivní poruchy u starších osob: homocystein je časný marker. Dement Geriatr Cogn Disord. 1999;10:12.
124. Moretti R, Caruso P. Kontroverzní role homocysteinu v neurologii: od laboratoří ke klinické praxi. Int J Mol Sci. 2019;20:231.
125. Hofman M. Hypotéza: hyperhomocysteinémie je indikátorem oxidačního stresu. Med hypotézy. 2011;77:1088–93.
126. Stühlinger MC, Tsao PS, Her JH, Kimoto M, Balint RF, Cooke JP. Homocystein narušuje dráhu syntázy oxidu dusnatého: role asymetrického dimethylargininu. Oběh. 2001;104:2569–75.
127. Morris čs. Homocystein a Alzheimerova choroba. Lancet Neurol. 2003;2:425–8.
128. Leulliot N, Quevillon-Cheruel S, Sorel I, de La Sierra-Gallay IL, Collinet B, Graille M, Blondeau K, Bettache N, Poupon A, Janin J. Struktura protein fosfatázy methyltransferázy 1 (PPM1), leucin karboxymethyltransferáza zapojená do regulace aktivity proteinové fosfatázy 2A. J Biol Chem. 2004;279:8351–8.
129. Wang JZ, Gong CX, Zaidi T, Grundke-Iqbal I, Iqbal K. Defosforylace Alzheimerových párových helikálních vláken protein fosfatázou-2A a- 2B. J Biol Chem. 1995;270:4854–60.
130. Kruman II, Kumaravel T, Lohani A, Pedersen WA, Cutler RG, Kruman Y, Haughey N, Lee J, Evans M, Mattson MP. Deficit kyseliny listové a homocystein narušují opravu DNA v hipokampálních neuronech a senzibilizují je na toxicitu amyloidu v experimentálních modelech Alzheimerovy choroby. J Neurosci. 2002;22:1752–62.
131. Dřevo IC. Přínos a terapeutický potenciál epigenetických modifikací u Alzheimerovy choroby. Přední Neurosci. 2018;12:649.
132. Wang Z, Yang D, Zhang X, Li T, Li J, Tang Y, Le W. Hypoxií indukovaná down-regulace neprilysinu modifikací histonů v myších primárních kortikálních a hipokampálních neuronech. PLoS ONE. 2011;6:e19229.
133. Kubíček S, O'Sullivan RJ, August EM, Hickey ER, Zhang Q, Teodoro ML, Rea S, Mechtler K, Kowalski JA, Homon CA. Reverze H3K9me2 nízkomolekulárním inhibitorem pro G9a histon methyltransferázu. Mol Cell. 2007;25:473–81.
134. Sharma M, Dierkes T, Sajikumar S. Epigenetická regulace komplexem G9a/GLP zlepšuje deficity dlouhodobé plasticity a synaptického značkování/záchytu v hipokampálních pyramidových neuronech indukované amyloidem-beta 1–42. Stárnoucí buňka. 2017;16:1062–72.
135. Neja SA. Místně specifická demetylace DNA jako potenciální cíl pro epigenetickou terapii rakoviny. Epigenetické poznatky. 2020;13:2516865720964808.
136. Morrison LD, Smith DD, Kish SJ. Hladiny S-adenosylmethioninu v mozku jsou u Alzheimerovy choroby výrazně sníženy. J Neurochem. 1996;67:1328–31.
137. Linnebank M, Popp J, Smulders Y, Smith D, Semmler A, Farkas M, Kulic L, Cvetanovská G, Blom H, Stofel-Wagner B. S-adenosylmethionin je snížen v mozkomíšním moku pacientů s Alzheimerovou chorobou. Neurodegener Dis. 2010;7:373–8.
138. Fuso A, Nicolia V, Cavallaro RA, Ricceri L, D'Anselmi F, Coluccia P, Calamandrei G, Scarpa S. Nedostatek vitaminu B vyvolává hyperhomocysteinémii a mozkový S-adenosylhomocystein, vyčerpává mozkový S-adenosylmethionin a zvyšuje PS1 Exprese BACE a ukládání amyloidu u myší. Mol Cell Neurosci. 2008;37:731–46.
139. Cavallaro RA, Nicolia V, Fiorenza MT, Scarpa S, Fuso A. S-adenosylmethionin a superoxiddismutáza 1 synergicky působí proti progresi vlastností Alzheimerovy choroby u myší TgCRND8. Antioxidanty. 2017;6:76.
140. Shea TB, Chan A. S-adenosyl methionin: přírodní terapeutické činidlo účinné proti mnoha charakteristickým a rizikovým faktorům spojeným s Alzheimerovou chorobou. J Alzheimers Dis. 2008;13:67–70.
141. Lee S, Lemere CA, Frost JL, Shea TB. Suplementace stravy S-adenosylmethioninem zpomalila amyloidní a tau patologii u 3xTgAD myší. J Alzheimers Dis. 2012;28:423–31.
142. Berletch JB, Liu C, Love WK, Andrews LG, Katiyar SK, Tollefsbol TO. Epigenetické a genetické mechanismy přispívají k inhibici telomerázy pomocí EGCG. J Cell Biochem. 2008;103:509–19.
143. Kato K, Long NK, Makita H, Toida M, Yamashita T, Hatakeyama D, Hara A, Mori H, Shibata T. Účinky polyfenolu ze zeleného čaje na stav metylace genu RECK a invazi rakovinných buněk u karcinomu dlaždicových buněk ústní dutiny buňky. Br J Cancer. 2008;99:647–54.
144. Lee WJ, Shim JY, Zhu BT. Mechanismy pro inhibici DNA metyltransferáz čajovými katechiny a bioflavonoidy. Mol Pharmacol. 2005;68:1018–30.
145. Fang M, Chen D, Yang CS. Dietní polyfenoly mohou ovlivnit metylaci DNA. J Nutr. 2007;137:223S-228S.
146. Mukherjee N, Kumar AP, Ghosh R. Methylace DNA a flavonoidy u genitourinárních rakovin. Curr Pharmacol Rep. 2015;1:1 12–20.
Abhishek Ankur Balmik1,2 a Subashchandrabose Chinnathambi1,2.
1. Neurobiology Group, Division of Biochemical Sciences, CSIR-National Chemical Laboratory (CSIR-NCL), Dr. Homi Bhabha Road, 411008, Pune, Indie.
2. Akademie vědeckého a inovativního výzkumu (AcSIR), Ghaziabad 201002, Indie.